

Dott. Alberto Bellone
Medico Referente dell’Unità Funzionale di Oculistica della Casa di Cura Sedes Sapientiae di Torino
In sintesi
Descrivo un caso di malattia di Stargardt a esordio tardivo: una donna di 45 anni giunta alla visita per un calo visivo, più marcato nell’occhio sinistro (10/10 a destra, 5/10 a sinistra). In una sola seduta ho eseguito retinografia a colori, autofluorescenza, fluorangiografia e OCT. Il quadro: flecks iperautofluorescenti al polo posteriore con risparmio dell’area intorno alla papilla, dark choroid all’angiografia e una lesione foveale presente in entrambi gli occhi, ma in due stadi diversi. A destra il materiale si accumula sotto la fovea e i fotorecettori sono ancora in sede; a sinistra la lesione ha già un centro atrofico.
Il quadro è quello della forma legata al gene ABCA4 (STGD1), da confermare con il test genetico. Il caso mostra come la stessa malattia possa spiegare 10/10 in un occhio e 5/10 nell’altro, e perché la diagnosi differenziale con la distrofia pattern da PRPH2 si chiuda solo con il test genetico.
La malattia di Stargardt in breve
La malattia di Stargardt è la distrofia maculare ereditaria più frequente. È causata da varianti in entrambe le copie del gene ABCA4, che codifica un trasportatore dei retinoidi nei dischi dei segmenti esterni dei fotorecettori [1]. Il difetto porta all’accumulo di bisretinoidi, tra cui l’A2E, nell’epitelio pigmentato retinico (EPR). L’accumulo è la malattia: i flecks, il dark choroid e l’atrofia ne sono le tre facce visibili [2].
L’esordio classico è nella prima o nella seconda decade di vita. Esiste però una forma a esordio tardivo, a 45 anni o dopo, che viene spesso confusa con la degenerazione maculare legata all’età o con le distrofie pattern. In questa forma la fovea è spesso risparmiata e il visus può restare buono a lungo: nella serie di Westeneng-van Haaften e colleghi il 59% degli occhi vedeva ancora 5/10 o più [3].
Presento un caso che illustra tre cose insieme: il valore del dark choroid, il valore del confronto tra i due occhi e il limite dell’imaging quando la diagnosi differenziale è genetica. Un caso è un caso: non descrive tutte le forme della malattia.
Il caso clinico
Donna di 45 anni, giunta alla visita per un calo visivo più marcato a sinistra. Acuità visiva: 10/10 in occhio destro (OD), 5/10 in occhio sinistro (OS).
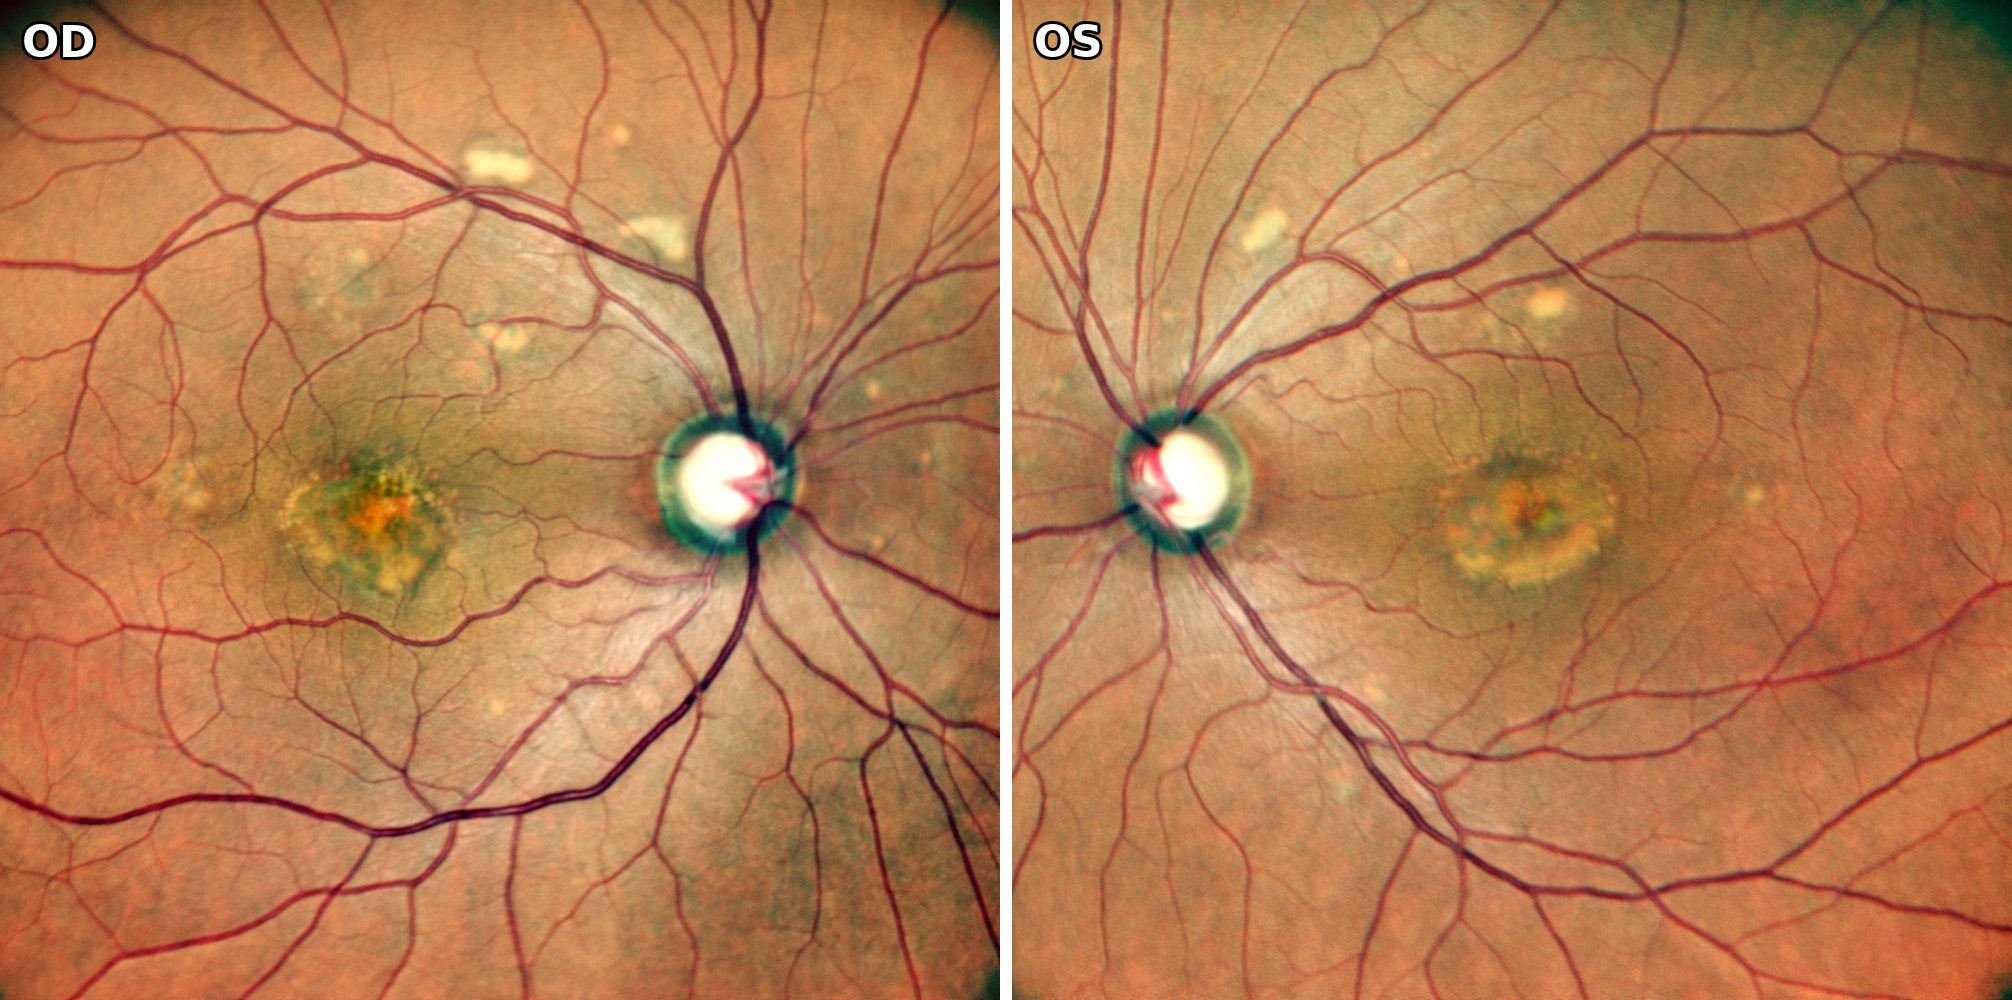
Fondo oculare (Fig. 1). In entrambi gli occhi la macula presenta una lesione centrale giallo-arancio a margini sfumati, con fine mottling pigmentario, circondata da un alone di alterazione dell’epitelio pigmentato. Attorno, al polo posteriore e lungo le arcate vascolari, ci sono flecks giallastri di forma irregolare, alcuni pisciformi. La papilla è normale e l’area intorno alla papilla è libera da flecks. I vasi retinici sono normali. Il quadro è simmetrico nella distribuzione, non nello stadio.
Imaging multimodale
Tutti gli esami sono stati eseguiti nella stessa seduta con la piattaforma Nidek Mirante.
Autofluorescenza del fundus (FAF)
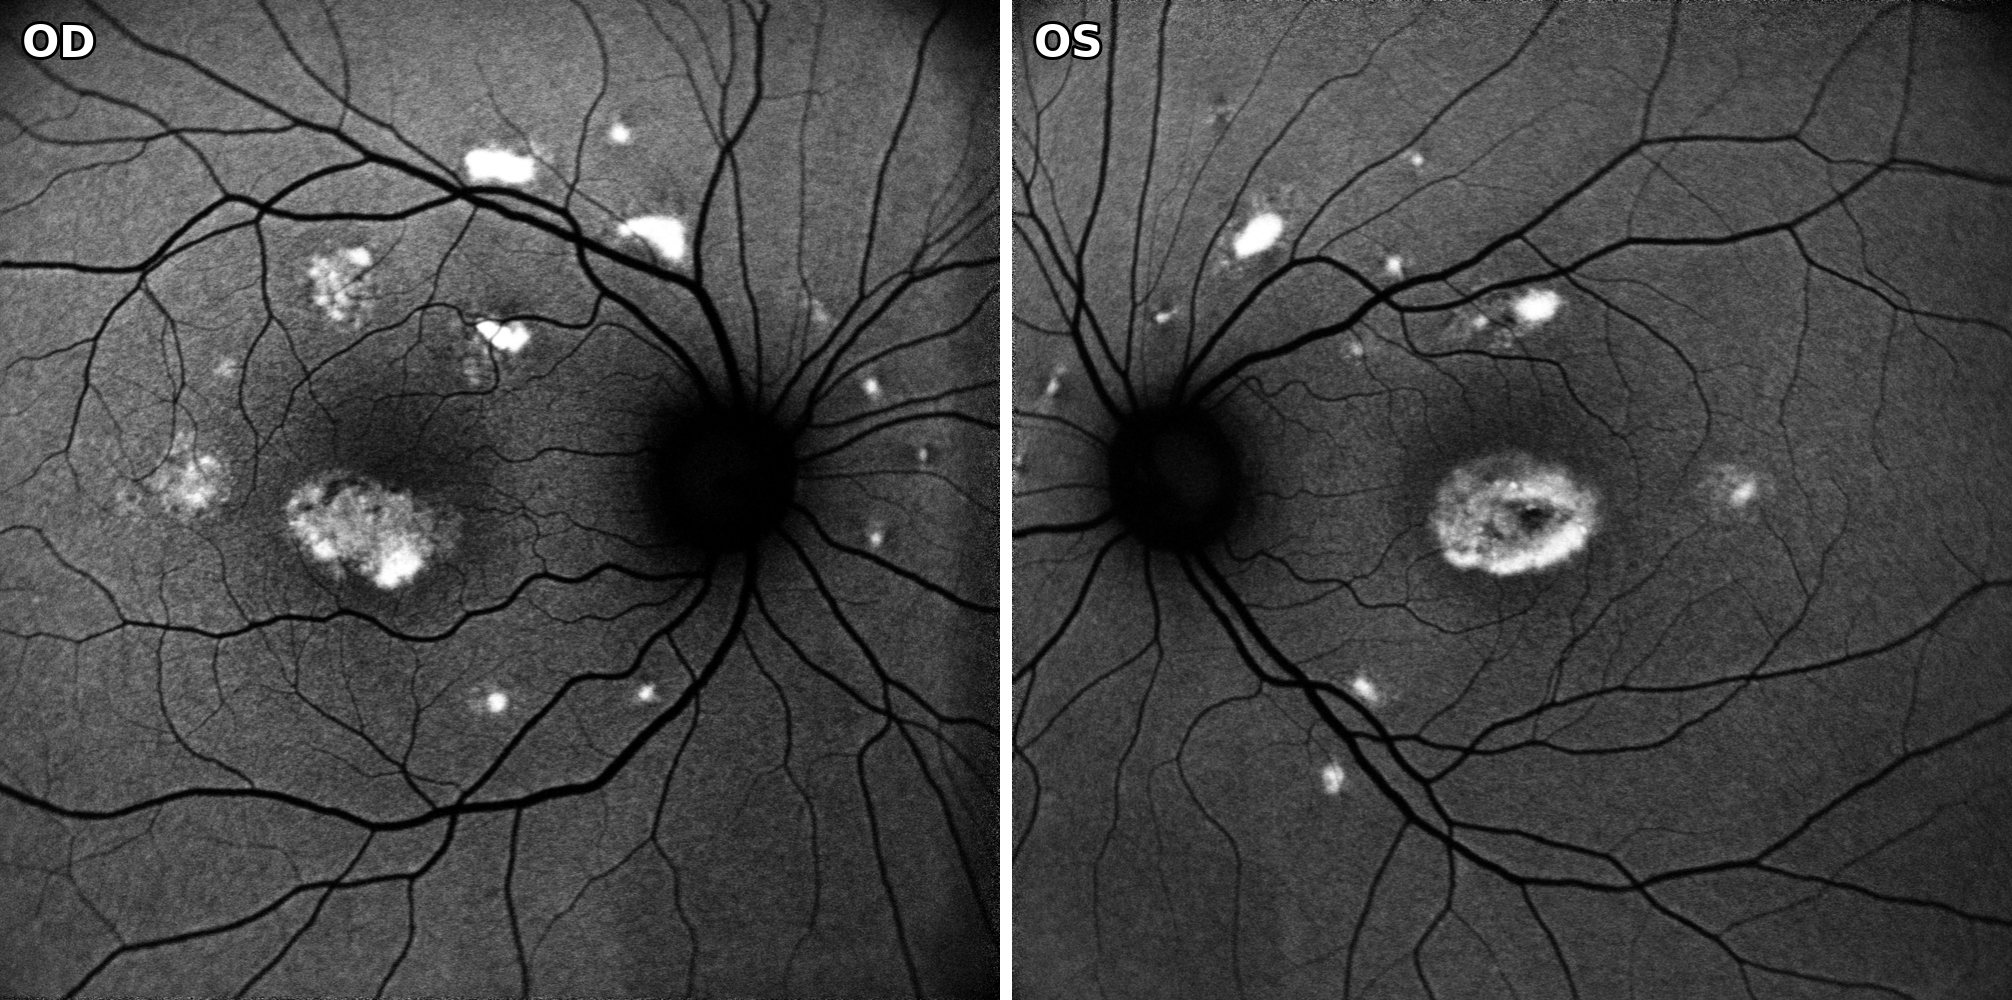
È l’esame che dà il titolo al caso (Fig. 2). I flecks sono intensamente iperautofluorescenti: lipofuscina accumulata, non ancora atrofia. Si distribuiscono al polo posteriore e risparmiano l’area intorno alla papilla, che resta di segnale normale.
La fovea è diversa nei due occhi. In OD la lesione centrale è una placca iperautofluorescente compatta, senza aree ipoautofluorescenti al suo interno. In OS la stessa lesione è un anello iperautofluorescente con un centro ipoautofluorescente: al centro l’epitelio pigmentato ha già perso la lipofuscina perché ha perso le cellule. È la fotografia di una lesione che passa dall’accumulo all’atrofia, ed è lì che sta il visus di 5/10.
Fluorangiografia con fluoresceina (FAG)
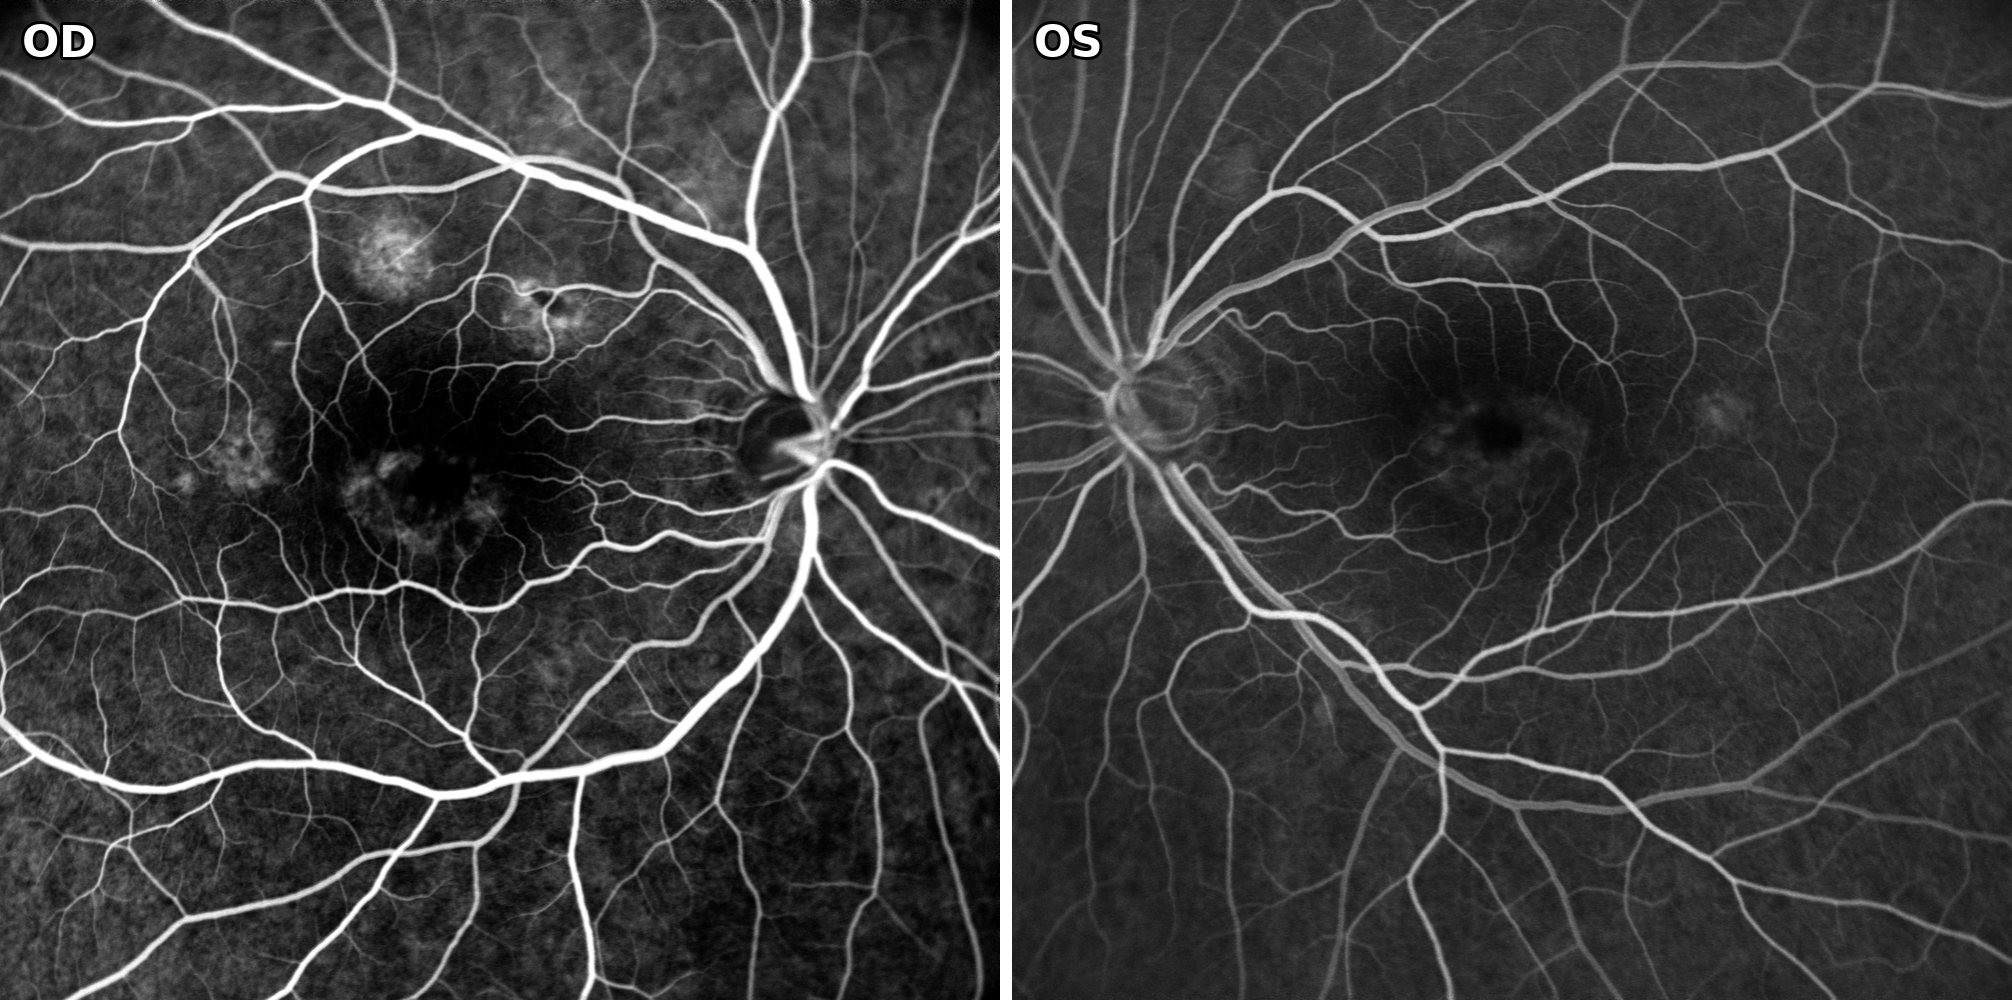
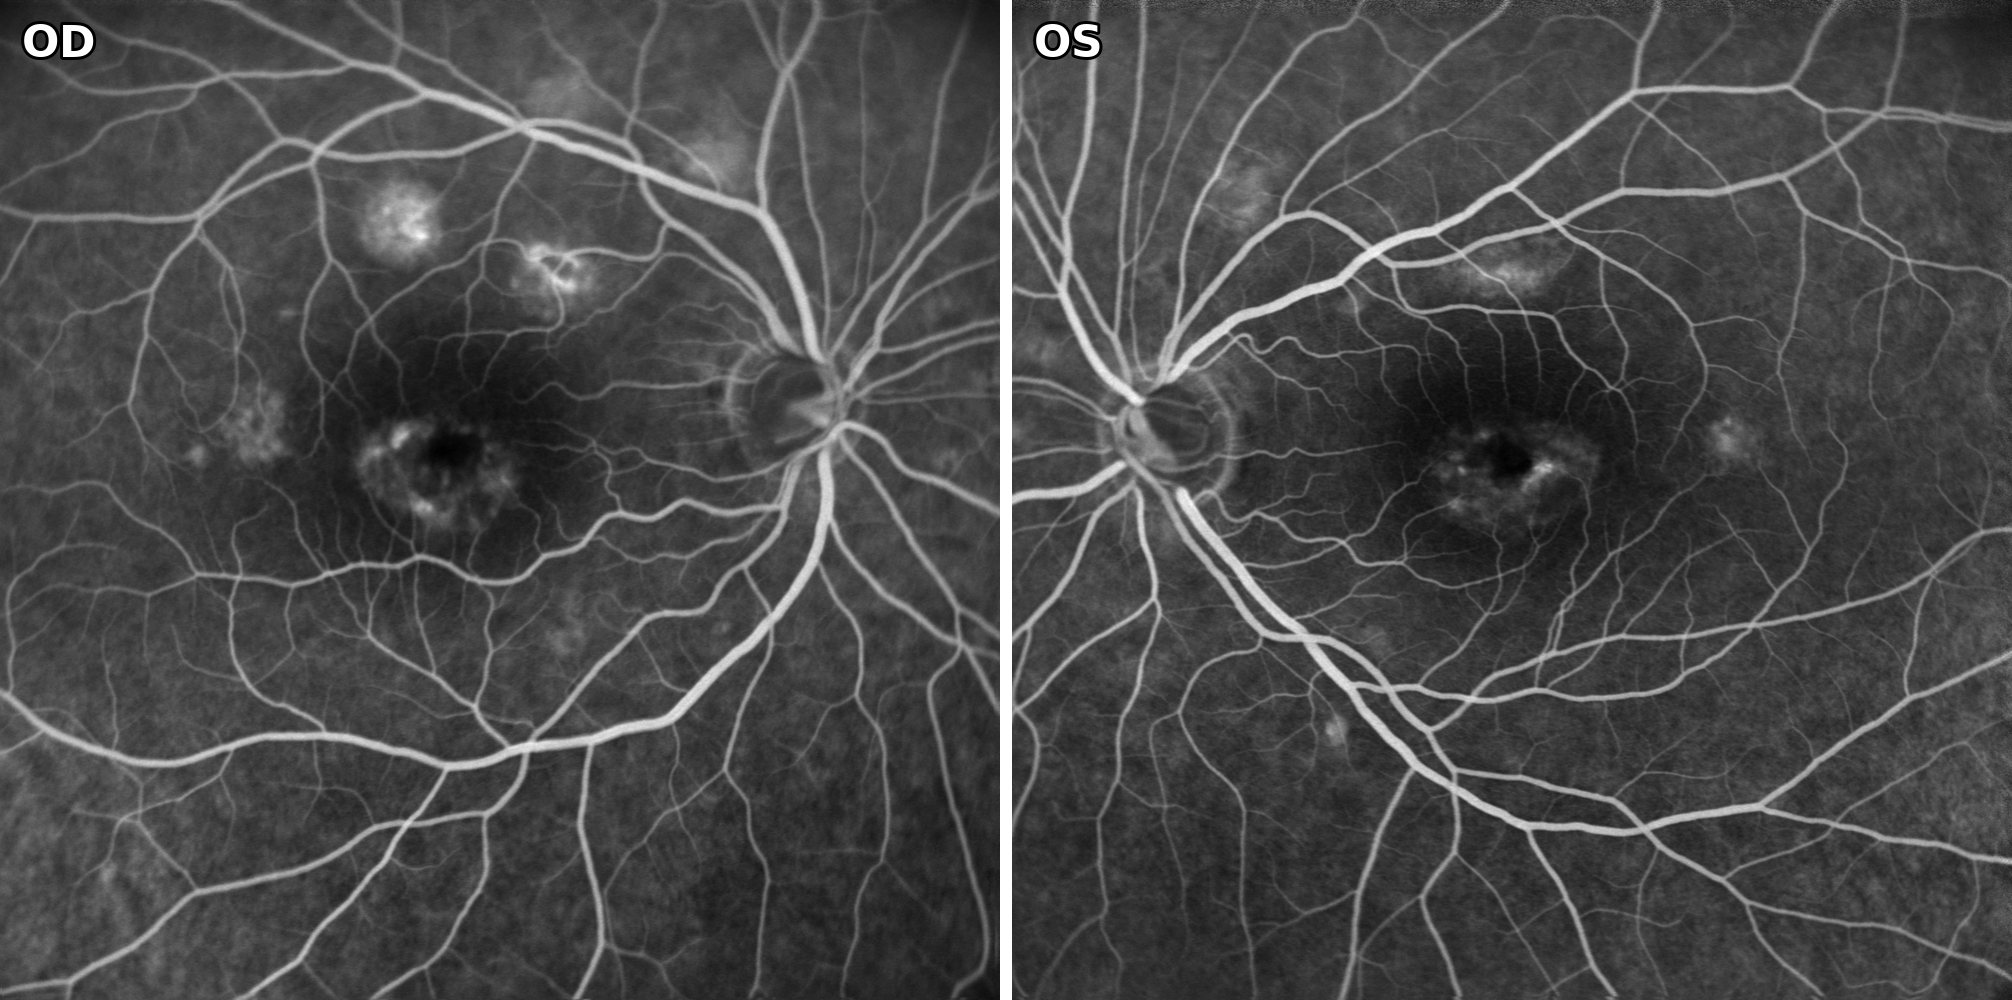
All’angiografia lo sfondo coroideale è ipofluorescente in entrambi gli occhi, fin dalle fasi precoci (Fig. 3 e 4): i vasi retinici risaltano su un fondo scuro. È il dark choroid, il segno della lipofuscina che riempie l’epitelio pigmentato e scherma la fluorescenza della coroide [2, 4].
I flecks sono iperfluorescenti, per effetto finestra e per impregnazione tardiva, senza diffusione. La lesione foveale mostra un’iperfluorescenza a corona con un nucleo ipofluorescente, più marcato in OS, che corrisponde al materiale e al pigmento centrali. Non c’è leakage, non c’è pooling, non ci sono segni di neovascolarizzazione coroideale. Non c’è nulla da trattare.
OCT
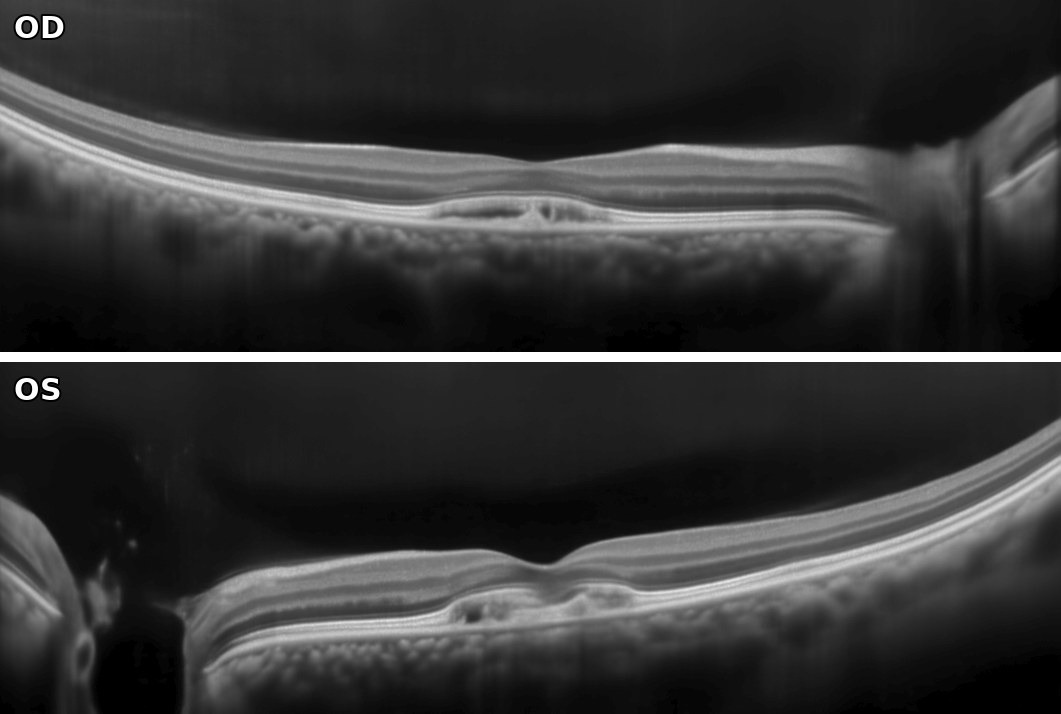
L’OCT (Fig. 5) traduce in anatomia la differenza di visus. Le immagini sono le scansioni orizzontali di 12 mm della mappa maculare, alla risoluzione originale dello strumento.
In OD, sotto la fovea, la retina esterna è sollevata da un deposito a cupola, a riflettività disomogenea, con un pilastro iperriflettente centrale e piccoli spazi ipo-riflettenti al suo interno. La zona ellissoide e la membrana limitante esterna sono sollevate dal materiale ma restano continue: i fotorecettori sono in sede. È un aspetto vitelliforme-simile. Lo spessore centrale (settore ETDRS di 1 mm) è di 297 µm, con un minimo foveale di 214 µm.
In OS il deposito è più irregolare e la retina esterna sopra di esso è interrotta: la zona ellissoide e la membrana limitante esterna non si seguono più sulla fovea, con un piccolo spazio ipo-riflettente a lato del deposito e assottigliamento della retina esterna. Lo spessore centrale è di 262 µm, con un minimo foveale di 206 µm e un volume centrale di 0,21 mm³. Nessun fluido intraretinico o sottoretinico in nessuno dei due occhi.
Discussione
Perché è una Stargardt
Il quadro ha gli elementi della malattia di Stargardt a esordio tardivo: flecks iperautofluorescenti al polo posteriore con risparmio peripapillare, dark choroid bilaterale, lesione maculare bilaterale in stadi diversi, assenza di drusen e di neovascolarizzazione [2, 3].
Il dark choroid è il reperto che pesa di più. Nella serie di Fishman e colleghi era presente in 55 dei 64 pazienti con Stargardt sottoposti ad angiografia (86%) [5]; nella forma a esordio tardivo lo sfondo coroideale era oscurato nell’80% dei casi [3]. Non è patognomonico e la sua assenza non esclude la malattia [5], ma in un paziente con flecks al polo posteriore orienta con decisione verso la STGD1 [4, 6].
Il risparmio peripapillare è il secondo elemento. Nella malattia da ABCA4 un anello di retina intorno alla papilla resta tipicamente libero da alterazioni, a tutti gli stadi [7]. In questa paziente è netto in entrambi gli occhi.
L’età è compatibile con la forma a esordio tardivo, definita da un esordio a 45 anni o dopo; in quella serie il visus era spesso conservato grazie al risparmio della fovea [3]. Questa paziente non ha un risparmio foveale classico: la fovea è coinvolta in entrambi gli occhi. Ma il meccanismo che tiene il visus a 10/10 in OD è lo stesso: i fotorecettori foveali sono ancora in sede sopra il materiale.
Due occhi, due stadi
Il valore didattico del caso sta nel confronto tra i due occhi. In OD la lesione foveale è nella fase dell’accumulo: materiale iperautofluorescente compatto, zona ellissoide continua, visus pieno. In OS la stessa lesione è nella fase di passaggio all’atrofia: anello iperautofluorescente con centro ipoautofluorescente, zona ellissoide interrotta, visus dimezzato. Il visus segue la zona ellissoide, non il materiale. È un principio generale delle maculopatie da accumulo, e qui si vede in una sola paziente, nello stesso giorno.
Nella Stargardt l’autofluorescenza evolve in modo centrifugo: la lesione centrale si allarga, i flecks iperautofluorescenti diventano ipoautofluorescenti e ne compaiono di nuovi più in periferia [8]. L’OS mostra oggi quello che l’OD potrebbe fare domani. Non so quando.
Diagnosi differenziale
Distrofia pattern multifocale simil-fundus flavimaculatus (PRPH2). È l’alternativa vera. Dà flecks giallo-biancastri al polo posteriore molto simili a quelli della Stargardt, anche in autofluorescenza e all’OCT; è autosomica dominante e ha in media una prognosi visiva migliore [9]. L’aspetto vitelliforme-simile sottofoveale dell’OD e l’età sono compatibili. Verso ABCA4 orientano il dark choroid, il risparmio peripapillare e i flecks maculari: in una serie con conferma genetica il risparmio peripapillare in autofluorescenza era presente nel 71% degli occhi con varianti ABCA4 e nel 44% di quelli con varianti PRPH2, mentre l’atrofia maculare era più frequente con PRPH2 [10]. Nessuno di questi segni è esclusivo. Un’anamnesi familiare positiva in linea verticale peserebbe a favore di PRPH2. Questa differenziale non si chiude con l’imaging: si chiude con il test genetico.
Distrofia vitelliforme foveomaculare dell’adulto. Spiega la lesione foveale, non i flecks né il dark choroid. Esclusa. Per la forma giovanile da BEST1 vedi la distrofia vitelliforme maculare (malattia di Best).
Degenerazione maculare legata all’età. L’età è bassa, all’OCT non ci sono drusen e c’è il dark choroid. Esclusa.
Distrofia dei coni o dei coni-bastoncelli. Alcuni genotipi ABCA4 danno un fenotipo coni-bastoncelli. Il visus di 10/10 in OD lo rende meno probabile, ma solo l’ERG full-field lo esclude [11].
Cosa cambia per la paziente
Test genetico. Il passo successivo è un pannello per distrofie retiniche ereditarie che comprenda ABCA4, PRPH2 e BEST1. Il risultato chiude la differenziale, informa la prognosi e definisce il rischio per i familiari. Nella forma tardiva il test non trova sempre due varianti: nella serie di Westeneng-van Haaften circa metà dei pazienti aveva una sola variante rara di ABCA4 [3]. Un risultato incompleto va quindi letto insieme alla clinica.
ERG full-field. Serve per la stadiazione funzionale secondo Lois: gruppo 1, disfunzione confinata alla macula; gruppo 2, coinvolgimento generalizzato dei coni; gruppo 3, coinvolgimento dei coni e dei bastoncelli [11]. Il gruppo ha valore prognostico: in un follow-up medio di oltre 10 anni l’ERG è peggiorato in modo significativo nel 22% dei pazienti del gruppo 1, nel 65% del gruppo 2 e in tutti quelli del gruppo 3 [12]. In questa paziente mi aspetto un gruppo 1, ma va misurato.
Luce e vitamina A. Consiglio di evitare gli integratori che contengono vitamina A e di proteggere gli occhi dalla luce intensa. Il razionale è sperimentale: nel modello animale la riduzione della vitamina A rallenta l’accumulo dei fluorofori tossici nella retina [13]. Nell’uomo l’evidenza è indiretta e non ci sono trial che ne dimostrino il beneficio. Lo dico alla paziente in questi termini.
Controlli. Autofluorescenza e OCT ogni 12 mesi, prima se compaiono distorsioni delle immagini (metamorfopsie). L’autofluorescenza è lo strumento che misura la progressione [8].
Terapie. A ottobre 2026 nessuna terapia approvata modifica il decorso della Stargardt. La ricerca lavora su farmaci che rallentano il ciclo visivo o l’accumulo di bisretinoidi, e sulla terapia genica [2]. Il farmaco più avanti è il tinlarebant, che riduce l’apporto di vitamina A alla retina: in uno studio di fase 3 su adolescenti ha rallentato del 36% la crescita delle lesioni rispetto al placebo ed è in revisione presso la FDA statunitense, con decisione attesa a febbraio 2027 [14]. Lo studio riguardava adolescenti: i risultati non si trasferiscono automaticamente alla forma tardiva dell’adulto.
Consulenza genetica. La Stargardt da ABCA4 è autosomica recessiva. I genitori sono di norma portatori sani; i figli della paziente saranno portatori obbligati e il loro rischio di malattia dipende dal partner. Se la genetica dicesse PRPH2, il discorso cambierebbe: trasmissione dominante, rischio del 50% per ogni figlio.
Conclusione
Un calo visivo prevalente in un occhio, in una donna di 45 anni, nascondeva una malattia bilaterale e genetica. L’autofluorescenza ha mostrato i flecks, la fluorangiografia il dark choroid, l’OCT la ragione del visus. Letti insieme, i due occhi mostrano due stadi della stessa lesione. L’imaging ha fatto la diagnosi clinica; la genetica deve confermarla. È la sequenza giusta, e va rispettata anche quando il quadro sembra non lasciare dubbi.
Altri casi con le immagini degli esami sono nell’Atlante della retina. Un altro caso di Stargardt: malattia di Stargardt in fratelli gemelli.
Il caso è pubblicato in forma anonima. Le immagini non sostituiscono la visita: la stessa malattia può presentarsi in modo diverso da persona a persona. Per una valutazione: sedi e prenotazioni a Torino e Ivrea.
Bibliografia
- Allikmets R, Singh N, Sun H, et al. A photoreceptor cell-specific ATP-binding transporter gene (ABCR) is mutated in recessive Stargardt macular dystrophy. Nat Genet. 1997;15(3):236-246.
- Tanna P, Strauss RW, Fujinami K, Michaelides M. Stargardt disease: clinical features, molecular genetics, animal models and therapeutic options. Br J Ophthalmol. 2017;101(1):25-30. doi:10.1136/bjophthalmol-2016-308823
- Westeneng-van Haaften SC, Boon CJ, Cremers FP, Hoefsloot LH, den Hollander AI, Hoyng CB. Clinical and genetic characteristics of late-onset Stargardt’s disease. Ophthalmology. 2012;119(6):1199-1210. doi:10.1016/j.ophtha.2012.01.005
- Fish G, Grey R, Sehmi KS, Bird AC. The dark choroid in posterior retinal dystrophies. Br J Ophthalmol. 1981;65(5):359-363. doi:10.1136/bjo.65.5.359
- Fishman GA, Farber M, Patel BS, Derlacki DJ. Visual acuity loss in patients with Stargardt’s macular dystrophy. Ophthalmology. 1987;94(7):809-814.
- Uliss AE, Moore AT, Bird AC. The dark choroid in posterior retinal dystrophies. Ophthalmology. 1987;94(11):1423-1427.
- Cideciyan AV, Swider M, Aleman TS, et al. ABCA4-associated retinal degenerations spare structure and function of the human parapapillary retina. Invest Ophthalmol Vis Sci. 2005;46(12):4739-4746. doi:10.1167/iovs.05-0805
- Cukras CA, Wong WT, Caruso R, Cunningham D, Zein W, Sieving PA. Centrifugal expansion of fundus autofluorescence patterns in Stargardt disease over time. Arch Ophthalmol. 2012;130(2):171-179. doi:10.1001/archophthalmol.2011.332
- Boon CJ, van Schooneveld MJ, den Hollander AI, et al. Mutations in the peripherin/RDS gene are an important cause of multifocal pattern dystrophy simulating STGD1/fundus flavimaculatus. Br J Ophthalmol. 2007;91(11):1504-1511. doi:10.1136/bjo.2007.115659
- Fan KC, Wong CW, Nichols BA, et al. Distinguishing ABCA4 from PRPH2-related disease: qualitative analysis of examination and imaging features. Ophthalmic Genet. 2025;46(4):347-353. doi:10.1080/13816810.2024.2432064
- Lois N, Holder GE, Bunce C, Fitzke FW, Bird AC. Phenotypic subtypes of Stargardt macular dystrophy-fundus flavimaculatus. Arch Ophthalmol. 2001;119(3):359-369.
- Fujinami K, Lois N, Davidson AE, et al. A longitudinal study of Stargardt disease: clinical and electrophysiologic assessment, progression, and genotype correlations. Am J Ophthalmol. 2013;155(6):1075-1088. doi:10.1016/j.ajo.2013.01.018
- Radu RA, Han Y, Bui TV, et al. Reductions in serum vitamin A arrest accumulation of toxic retinal fluorophores: a potential therapy for treatment of lipofuscin-based retinal diseases. Invest Ophthalmol Vis Sci. 2005;46(12):4393-4401.
- Foundation Fighting Blindness. FDA accepts new drug application, prioritizes review for potential Stargardt treatment. 14 agosto 2026. fightingblindness.org

