

PARTE I: INFORMAZIONI GENERALI
Definizione
L’amartoma astrocitario retinico è un tumore benigno della retina composto da cellule gliali ben differenziate, prevalentemente astrociti. Si tratta di una malformazione tissutale congenita (amartoma) piuttosto che di una vera neoplasia. La lesione origina dagli strati interni della retina, in particolare dallo strato delle fibre nervose retiniche, e può localizzarsi in qualsiasi area della retina, sebbene sia più frequente in prossimità del disco ottico.
Gli amartomi astrocitari retinici rappresentano un importante marker oculare della sclerosi tuberosa (complesso della sclerosi tuberosa o TSC), ma possono anche
presentarsi come lesioni isolate sporadiche in assenza di malattia sistemica. La diagnosi precoce e il riconoscimento di questa lesione sono fondamentali per
identificare eventuali sindromi associate e per il monitoraggio a lungo termine.
Epidemiologia
Prevalenza Generale
Gli amartomi astrocitari retinici sono lesioni relativamente rare nella popolazione generale. La loro prevalenza esatta non è completamente definita, ma si stima che
nella popolazione generale si riscontrino in meno dell’1% degli individui sottoposti a esame oftalmoscopico di routine. La maggior parte dei casi viene diagnosticata
incidentalmente durante esami oculistici di screening o nel contesto della valutazione di pazienti con sclerosi tuberosa.
Associazione con Sclerosi Tuberosa
L’associazione più significativa degli amartomi astrocitari retinici è con il complesso della sclerosi tuberosa (TSC), una malattia genetica autosomica dominante
caratterizzata dalla formazione di amartomi multipli in vari organi. Tra il 30% e il 50% dei pazienti con sclerosi tuberosa presenta amartomi astrocitari retinici, con alcune casistiche che riportano percentuali fino al 60%. Nei pazienti con TSC, gli amartomi sono frequentemente bilaterali (40-50% dei casi) e multipli (30-40% dei casi). La diagnosi avviene tipicamente nell’infanzia o nell’adolescenza durante lo screening oftalmologico dei pazienti con TSC nota.
Forme Sporadiche
Gli amartomi astrocitari retinici possono presentarsi anche in forma sporadica, senza evidenza di sclerosi tuberosa o altre sindromi sistemiche. Si stima che tra il 29% e l’81% di tutti gli amartomi astrocitari retinici siano sporadici. Le forme sporadiche sono quasi sempre unilaterali e solitarie, e possono essere diagnosticate a qualsiasi età, ma più frequentemente in età adulta come reperti incidentali.
Distribuzione per Età e Sesso
Gli amartomi astrocitari retinici sono tipicamente congeniti, ma possono non essere clinicamente evidenti alla nascita. La diagnosi avviene più frequentemente nella
prima e seconda decade di vita nei pazienti con TSC, mentre nelle forme sporadiche può avvenire a qualsiasi età. Non esiste una predilezione significativa per il sesso
maschile o femminile, con incidenza sostanzialmente uguale in entrambi i sessi.
Altre Associazioni
Sebbene meno frequenti, gli amartomi astrocitari retinici sono stati descritti in associazione con neurofibromatosi di tipo 1 (NF1), retinite pigmentosa, sindrome di
Usher, malattia di Stargardt e atrofia girata, sebbene queste associazioni siano sporadiche e molto meno frequenti rispetto alla TSC.
Classificazione Morfologica
Gli amartomi astrocitari retinici sono classicamente suddivisi in tre tipi morfologici secondo la classificazione di Shields et al., basata sull’aspetto clinico e sul grado di
calcificazione.
Tipo 1 – Non Calcificato (Liscio)
Il Tipo 1 rappresenta circa il 50% di tutti gli amartomi astrocitari retinici. Queste lesioni appaiono piatte o lievemente rilevate sul piano retinico, con aspetto liscio e semitrasparente. Il colore è tipicamente grigio-bianco, e la superficie è omogenea senza noduli visibili. All’esame oftalmoscopico, queste lesioni possono essere difficili da identificare se di piccole dimensioni, poiché la loro trasparenza relativa le rende meno evidenti rispetto ai tipi calcificati.
Caratteristiche all’Imaging: – Autofluorescenza: Ipoautofluorescenti (appaiono scure), poiché bloccano l’autofluorescenza fisiologica dell’EPR sottostante. NON sono autofluorescenti (non emettono autofluorescenza propria). Fluorangiografia: Ipofluorescenza precoce (blocco) seguita da lieve staining tardivo. OCT: Lesione iperriflettiva piatta nello strato delle fibre nervose retiniche, senza spazi otticamente vuoti.
Tipo 2 – Calcificato (Multinodulare)
Il Tipo 2 rappresenta circa il 30-40% degli amartomi astrocitari retinici. Queste lesioni sono rilevate e multinodulari, con il caratteristico aspetto “a mora” (mulberry-like). Il colore è bianco opaco, e sono presenti sferule gialle lucenti di calcificazione visibili clinicamente. La calcificazione è evidente all’esame oftalmoscopico come noduli brillanti che riflettono la luce.
Caratteristiche all’Imaging: – Autofluorescenza: Intensamente autofluorescenti (emettono autofluorescenza propria), appaiono iperafluorescenti (brillanti) a causa delle proprietà autofluorescenti intrinseche della calcificazione. Fluorangiografia: Ipofluorescenza precoce marcata (blocco) seguita da intensa iperfluorescenza tardiva (staining). OCT: Lesione iperriflettiva rilevata con caratteristici spazi otticamente vuoti “tarlati” (moth-eaten) e punti iperriflettenti che corrispondono a foci di calcificazione.
Tipo 3 – Transizionale (Misto)
Il Tipo 3 rappresenta circa il 10-20% degli amartomi astrocitari retinici. Queste lesioni presentano caratteristiche intermedie tra Tipo 1 e Tipo 2, con presenza di aree lisce e aree nodulari. La calcificazione è parziale, e l’aspetto può variare da regione a regione all’interno della stessa lesione.
Caratteristiche all’Imaging: Autofluorescenza: Autofluorescenza variabile, con pattern “misto” o “a mosaico” che mostra aree autofluorescenti (calcificate) e aree
ipoautofluorescenti (non calcificate). Fluorangiografia: Pattern variabile con aree di blocco e aree di staining. OCT: Aspetto misto con alcune aree che mostrano spazi otticamente vuoti e altre aree più omogenee.
Caratteristiche Cliniche e Sintomi
Presentazione Clinica
La maggior parte degli amartomi astrocitari retinici è asintomatica e viene scoperta incidentalmente durante esami oftalmoscopici di routine o durante lo screening di
pazienti con sclerosi tuberosa. La presentazione clinica dipende dalla localizzazione, dalle dimensioni e dal grado di calcificazione della lesione.
Sintomi
La maggior parte dei pazienti con amartomi astrocitari retinici non presenta sintomi visivi, soprattutto quando le lesioni sono localizzate in aree periferiche della retina, di piccole dimensioni o non associate a complicanze. I sintomi visivi possono manifestarsi quando la lesione coinvolge la macula o la fovea, causando riduzione dell’acuità visiva, metamorfopsie (distorsione delle immagini) o scotoma centrale. I sintomi possono anche verificarsi in presenza di complicanze come emorragia vitreale, distacco di retina essudativo, membrana epiretinica secondaria o edema maculare.
Segni Oftalmoscopici
All’esame del fondo oculare, gli amartomi astrocitari retinici presentano caratteristiche distintive. Le lesioni appaiono di colore bianco, bianco-giallastro o grigio-bianco, con localizzazione più frequente a livello del disco ottico e area peripapillare (60-70% dei casi), sebbene possano localizzarsi in qualsiasi area della retina, inclusa la macula. Le dimensioni variano da 0.5 a 2.5 diametri papillari, con una media di circa 1 diametro papillare.
Una caratteristica distintiva importante è l’assenza di vasi prominenti di alimentazione o drenaggio, che aiuta a differenziare gli amartomi da emangiomi capillari retinici o retinoblastomi. I vasi retinici possono attraversare la lesione o essere deviati dal suo margine, ma non mostrano la tortuosità e dilatazione tipiche delle lesioni vascolari.
Diagnosi e Imaging Multimodale
La diagnosi di amartoma astrocitario retinico si basa principalmente sull’esame clinico e sull’imaging multimodale. La combinazione di diverse tecniche di imaging permette una caratterizzazione completa della lesione e aiuta nella diagnosi differenziale.
Tomografia a Coerenza Ottica (OCT)
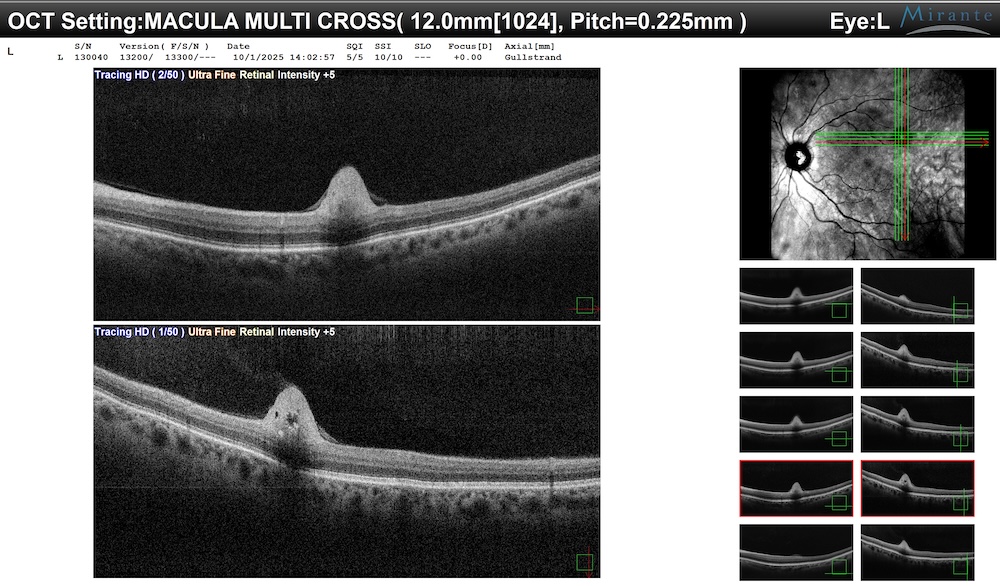
L’OCT è fondamentale per caratterizzare la struttura interna della lesione e il suo rapporto con gli strati retinici. Gli amartomi astrocitari mostrano una lesione iperriflettiva localizzata negli strati interni della retina (strato delle fibre nervose retiniche e strato delle cellule ganglionari). Una caratteristica distintiva degli amartomi calcificati è la presenza di spazi otticamente vuoti “tarlati” (moth-eaten spaces), dovuti alla calcificazione che crea zone di ombreggiamento acustico. L’OCT mostra anche punti iperriflettenti che corrispondono a foci di calcificazione, disorganizzazione degli strati retinici e possibile trazione vitreoretinica nelle lesioni rilevate.
Autofluorescenza del Fondo (FAF)
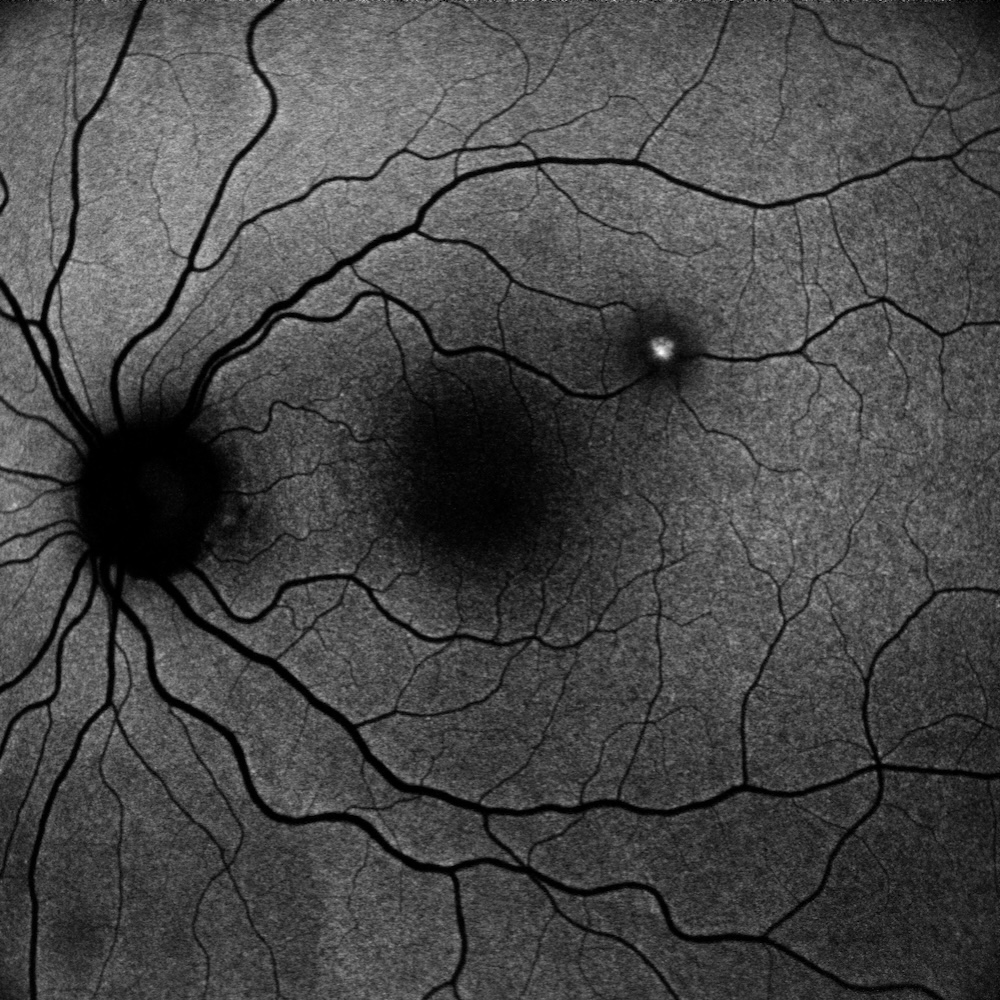
L’autofluorescenza è particolarmente utile per identificare la presenza di calcificazione. Gli amartomi non calcificati (Tipo 1) mostrano ipoautofluorescenza (appaiono scuri) poiché bloccano l’autofluorescenza fisiologica di fondo dell’EPR e NON sono autofluorescenti. Gli amartomi calcificati (Tipo 2 e Tipo 3) sono intensamente autofluorescenti (emettono autofluorescenza propria) e appaiono iperafluorescenti (brillanti), dovuto alla calcificazione che ha proprietà autofluorescenti intrinseche. Questo è un criterio diagnostico fondamentale per differenziare i tipi morfologici.
Fluorangiografia (FAG)
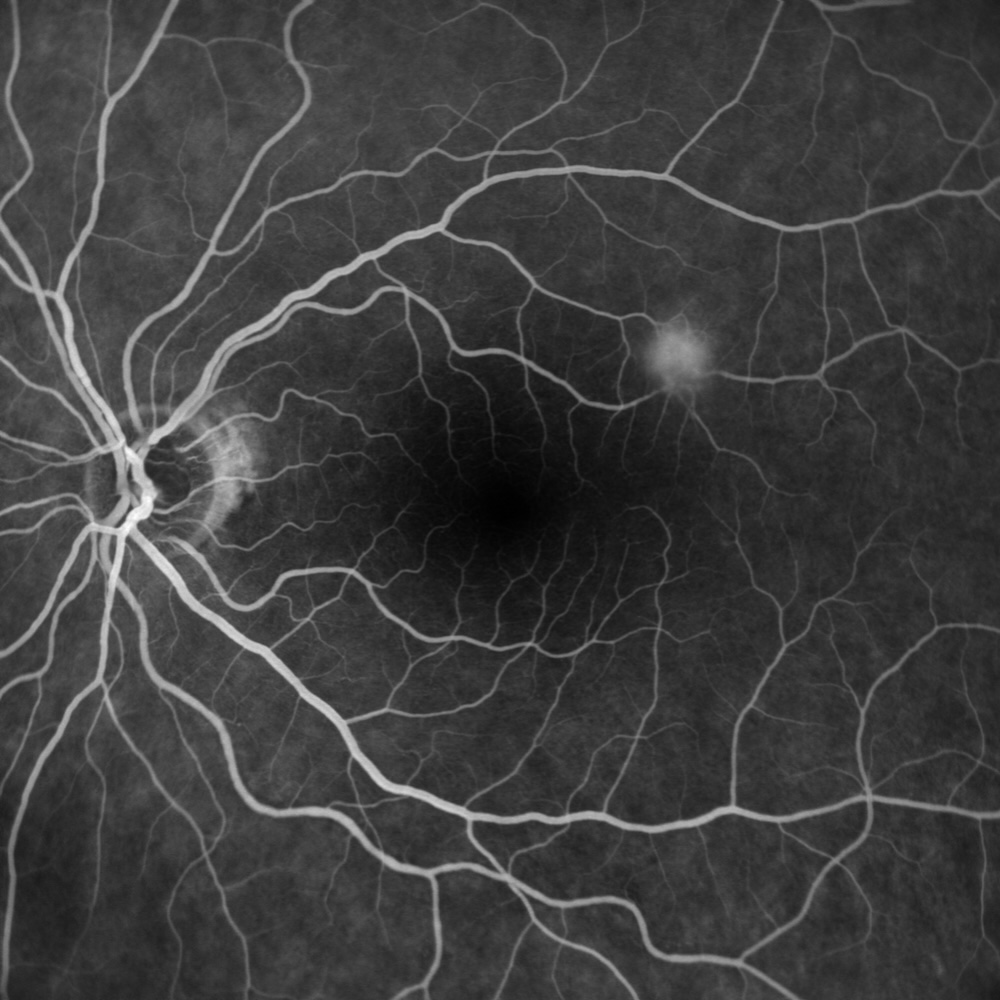
La fluorangiografia fornisce informazioni sulla vascolarizzazione della lesione. Nella fase precoce, gli amartomi mostrano ipofluorescenza (blocco) dovuta al mascheramento della fluorescenza coroideale di fondo da parte della lesione opaca. Può essere visibile un plesso capillare superficiale sulla superficie della lesione. Nella fase tardiva, si osserva iperfluorescenza marcata della lesione dovuta a staining (impregnazione tissutale) del colorante nel tessuto gliale. Il pattern caratteristico di blocco precoce + staining tardivo senza leak attivo è altamente specifico per gli amartomi astrocitari.
Angiografia con Verde di Indocianina (ICGA)
L’ICGA mostra tipicamente ipocianescenza (area scura) dovuta al mascheramento della fluorescenza coroideale da parte della lesione. È utile per valutare la vascolarizzazione coroideale sottostante.
OCT-Angiografia (OCT-A)
L’OCT-angiografia permette di valutare la presenza e l’entità della vascolarizzazione intralesionale senza l’uso di coloranti, e può dimostrare l’assenza di flusso vascolare in alcune lesioni, supportando la diagnosi differenziale.
Ecografia Oculare
L’ecografia B-scan mostra una lesione iperecogena (alta riflettività) con possibile ombreggiamento acustico posteriore nelle lesioni calcificate. È utile quando l’opacità dei mezzi diottrici impedisce la visualizzazione diretta della lesione.
Diagnosi Differenziale
La diagnosi differenziale degli amartomi astrocitari retinici include diverse condizioni che possono presentarsi con lesioni retiniche bianche o bianco-giallastre.
Retinoblastoma
Il retinoblastoma si presenta tipicamente nell’infanzia (età inferiore a 5 anni) con crescita progressiva e rapida. A differenza degli amartomi, presenta vascolarizzazione prominente con vasi di alimentazione e drenaggio, calcificazione grossolana gessosa e possibile invasione vitreale. L’ecografia mostra una massa solida con calcificazione e ombreggiamento acustico marcato.
Emangioma Capillare Retinico
L’emangioma capillare retinico è una lesione vascolare con vasi di alimentazione e drenaggio prominenti e tortuosi, iperfluorescenza precoce e intensa alla FAG, e possibile essudazione lipidica perilesionale. È associato con la malattia di von Hippel-Lindau.
Fibre Nervose Mielinizzate
Le fibre nervose mielinizzate hanno un aspetto a “chiazze bianche” con bordi frastagliati “a piuma”, localizzazione tipica al disco ottico e area peripapillare, e sono ipoautofluorescenti (non iperafluorescenti). All’OCT mostrano ispessimento dello strato delle fibre nervose retiniche. Sono congenite e stabili nel tempo.
Drusen del Nervo Ottico
I drusen del nervo ottico sono localizzati nel disco ottico (non nella retina), appaiono come noduli giallastri riflettenti, e mostrano iperafluorescenza intensa all’autofluorescenza. All’OCT le lesioni sono all’interno del disco ottico, e alla FAG mostrano iperfluorescenza precoce senza leak tardivo.
Amartoma Combinato della Retina e dell’EPR (CHRRPE)
Il CHRRPE è una lesione pigmentata (non bianca) con presenza di membrana epiretinica e trazione retinica marcata. All’OCT mostra disorganizzazione retinica severa, ed è spesso associata a riduzione visiva significativa.
PSCRAP (Presumed Solitary Circumscribed Retinal Astrocytic Proliferation)
Il PSCRAP è una lesione solitaria ben circoscritta che origina dagli strati retinici profondi o EPR (non strati superficiali), mostra assenza di flusso vascolare all’OCT-angiografia, e può regredire spontaneamente (a differenza degli amartomi stabili).
Granuloma Retinico (Toxoplasmosi, Toxocara)
I granulomi retinici hanno una storia di infiammazione oculare (vitreite, uveite), presentano cicatrice corioretinale pigmentata, possibile retinocoroidite satellite, e sierologia positiva per agenti infettivi.
Rischi di Evoluzione e Complicanze
Gli amartomi astrocitari retinici sono generalmente considerati lesioni benigne e stabili. La maggioranza degli amartomi rimane stabile nel tempo, senza crescita significativa o cambiamenti morfologici. Le lesioni tipicamente non evolvono da un tipo morfologico all’altro, e la calcificazione può progredire lentamente nel tempo in alcuni casi, ma questo processo è generalmente molto graduale e non associato a sintomi.
Complicanze Possibili
Sebbene rare, possono verificarsi le seguenti complicanze:
Emorragia Vitreale (incidenza inferiore al 5%): Può verificarsi per rottura di vasi sanguigni sulla superficie della lesione, più frequente nelle lesioni rilevate e calcificate. Il trattamento prevede osservazione nella maggior parte dei casi con riassorbimento spontaneo, o vitrectomia se l’emorragia non si risolve o è associata a distacco di retina.
Distacco di Retina Essudativo (incidenza inferiore al 3%): Causato da essudazione di fluido dalla lesione o dai vasi associati, più frequente nelle lesioni maculari o paramaculari. Il trattamento include osservazione se lieve, fotocoagulazione laser in casi selezionati, terapia anti-VEGF intravitreale in casi refrattari, o vitrectomia con drenaggio del fluido sottoretinico in casi severi.
Edema Maculare (incidenza inferiore al 5%): Causato da trazione sulla macula da parte della lesione o alterazione della barriera emato-retinica. Il trattamento prevede osservazione, terapia anti-VEGF intravitreale o corticosteroidi intravitreali.
Membrana Epiretinica Secondaria (incidenza 5-10%): Dovuta a proliferazione di cellule gliali sulla superficie retinica adiacente alla lesione. Il trattamento include osservazione se asintomatica o lieve, o vitrectomia con peeling della membrana epiretinica se sintomatica.
Crescita della Lesione (incidenza inferiore al 2%): La crescita significativa degli amartomi astrocitari è estremamente rara. Quando si verifica, è tipicamente molto lenta. La crescita rapida dovrebbe far sospettare una diagnosi alternativa.
Rischio di Trasformazione Maligna
È importante sottolineare che gli amartomi astrocitari retinici NON hanno potenziale di trasformazione maligna. Sono lesioni benigne che non evolvono in tumori maligni.
Prognosi Visiva
La prognosi visiva è eccellente nella maggior parte dei casi, soprattutto per lesioni periferiche o peripapillari asintomatiche. Le lesioni maculari possono causare riduzione visiva permanente, ma tipicamente rimangono stabili. Le complicanze che causano perdita visiva significativa sono rare. I fattori prognostici negativi includono localizzazione maculare o foveale, presenza di complicanze, lesioni di grandi dimensioni e coinvolgimento del fascio papillo-maculare.
Gestione e Trattamento
Principi Generali
La gestione degli amartomi astrocitari retinici si basa su un approccio conservativo nella maggior parte dei casi, data la natura benigna e stabile della lesione.
Pazienti Asintomatici con Lesioni Stabili
L’approccio raccomandato è l’osservazione con follow-up oftalmologico periodico ogni 6-12 mesi nei primi 2 anni dalla diagnosi, poi annuale successivamente se la lesione rimane stabile. Gli esami da eseguire al follow-up includono acuità visiva, esame del fondo oculare con fotografia, OCT maculare (se lesione maculare o paramaculare), autofluorescenza (per monitorare calcificazione) e fluorangiografia (se sospetto di complicanze vascolari). È fondamentale educare il paziente sulla natura benigna della lesione, istruirlo sui sintomi di allarme (riduzione visiva improvvisa, miodesopsie, metamorfopsie) e rassicurarlo sulla prognosi generalmente favorevole.
Pazienti con Complicanze
Il trattamento è individualizzato basato sulla complicanza specifica. Per l’emorragia vitreale, la prima linea è l’osservazione, con vitrectomia se l’emorragia è densa e persistente o associata a distacco di retina. Per il distacco di retina essudativo, si può considerare osservazione se lieve, fotocoagulazione laser, anti-VEGF intravitreale o vitrectomia con drenaggio in casi severi. Per l’edema maculare, si possono utilizzare anti-VEGF intravitreale o corticosteroidi intravitreali. Per la membrana epiretinica, si considera vitrectomia con peeling se sintomatica e causa riduzione visiva significativa.
Screening per Sclerosi Tuberosa
Ogni paziente con diagnosi di amartoma astrocitario retinico dovrebbe essere valutato per la possibile presenza di sclerosi tuberosa, anche in assenza di sintomi sistemici. Lo screening raccomandato include anamnesi familiare dettagliata, esame dermatologico, esame neurologico, imaging cerebrale (RM), imaging addominale (ecografia o TC), ecocardiografia e valutazione genetica se indicato. Sono necessarie consulenze specialistiche con neurologia, dermatologia, nefrologia e genetica medica.
Follow-up a Lungo Termine
I pazienti con TSC richiedono follow-up oftalmologico annuale per tutta la vita, monitoraggio delle manifestazioni sistemiche secondo linee guida TSC e screening oftalmologico dei familiari. I pazienti con forme sporadiche necessitano di follow-up oftalmologico ogni 1-2 anni dopo stabilità documentata, educazione sui sintomi di allarme e rassicurazione sulla prognosi benigna.
PARTE II: CASO CLINICO
Presentazione del Caso
Dati Anagrafici: Paziente: Femmina, 60 anni Asintomatica – Modalità di Diagnosi: Reperto incidentale durante esame oftalmologico di routine
Diagnosi: Amartoma Astrocitario Retinico sporadico, Tipo 2 (calcificato) o Tipo 3 (transizionale) con calcificazione non ancora nodulare
Analisi dell’Imaging Multimodale
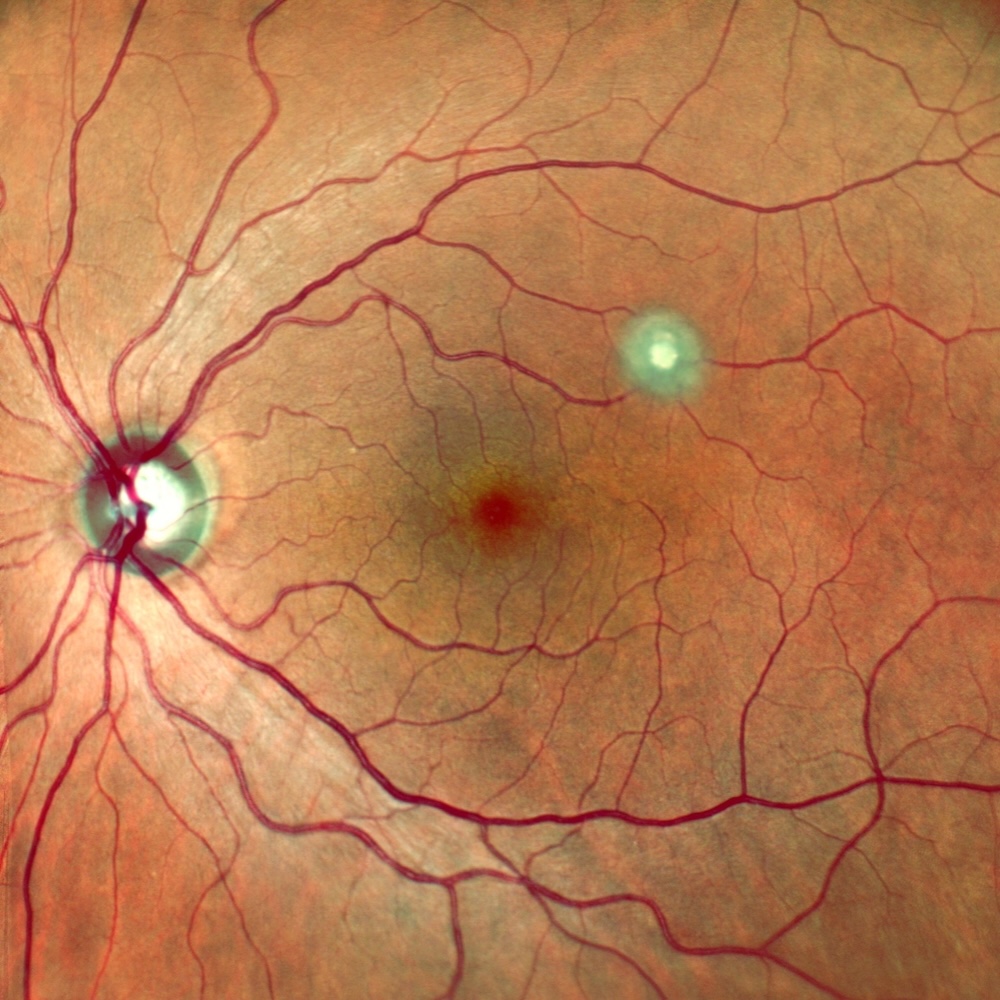
1. RETINOGRAFIA A COLORI
Localizzazione della Lesione:
La lesione è situata nella regione maculare, in posizione supero-temporale rispetto alla fovea, a una distanza di circa 1-1.5 diametri papillari dal centro foveale. Questa localizzazione è meno comune rispetto alla tipica sede peripapillare degli amartomi astrocitari (che si osserva nel 60-70% dei casi), ma è ben documentata in letteratura, soprattutto nelle forme sporadiche. La localizzazione extracentrale spiega l’assenza di sintomi visivi nella paziente.
Morfologia:
La lesione presenta una forma tondeggiante/ovalare con margini ben definiti e regolari. Le dimensioni sono stimate in circa metà del diametro del disco ottico (0.5 DD), corrispondenti approssimativamente a 750-800 micrometri di diametro. Queste dimensioni rientrano nel range tipico degli amartomi astrocitari retinici (0.5-2.5 DD). La superficie appare liscia e omogenea, senza l’aspetto multinodulare “a mora” tipico degli amartomi astrocitari calcificati di Tipo 2 avanzato.
Colore e Aspetto Superficiale:
La lesione appare di colore bianco-giallastro, con una tonalità leggermente più chiara rispetto alla retina circostante. La superficie è liscia e semitrasparente, caratteristica che potrebbe far pensare inizialmente a un amartoma di Tipo 1 (non calcificato). Tuttavia, come vedremo nell’analisi dell’autofluorescenza, questa apparenza morfologica liscia non esclude la presenza di calcificazione interna. Non si osservano le tipiche sferule gialle lucenti di calcificazione che caratterizzano gli amartomi di Tipo 2 avanzato con noduli macroscopici superficiali.
Vascolarizzazione:
Un elemento diagnostico fondamentale è l’assenza di vasi retinici prominenti che attraversano o alimentano la lesione. Non si identificano vasi di alimentazione arteriosi dilatati o tortuosi, vasi di drenaggio venosi prominenti o rete vascolare superficiale evidente sulla lesione.
Questa caratteristica è cruciale per differenziare l’amartoma astrocitario da altre lesioni retiniche bianche, in particolare l’emangioma capillare retinico (che presenta sempre vasi di alimentazione e drenaggio molto prominenti e tortuosi) e il retinoblastoma (che può mostrare vascolarizzazione prominente sulla superficie).
Retina Circostante:
La retina adiacente alla lesione appare normale, senza segni di essudazione lipidica (essudati duri), emorragie retiniche, edema retinico, alterazioni dell’epitelio pigmentato retinico (EPR) o membrane epiretiniche. L’assenza di essudazione è un elemento importante che aiuta a escludere lesioni infiammatorie o neoplastiche aggressive. Il disco ottico appare normale, con margini ben definiti e rapporto coppa/disco fisiologico. I vasi retinici principali (arterie e vene) hanno calibro e decorso normali, senza segni di tortuosità patologica o dilatazione.
Interpretazione:
L’aspetto alla retinografia a colori mostra una lesione compatibile con amartoma astrocitario retinico. La morfologia liscia potrebbe inizialmente suggerire un Tipo 1, ma l’analisi dell’autofluorescenza (vedi sotto) rivelerà la presenza di calcificazione, indicando che si tratta di un Tipo 2 o 3 in fase precoce di calcificazione.
2. IMAGING MULTICOLORE (Canali B, G, R)
L’imaging multicolore utilizza diverse lunghezze d’onda della luce (blu, verde, rosso) per fornire informazioni sulla profondità e composizione della lesione. Ogni canale penetra a diverse profondità nella retina: la luce blu penetra meno ed evidenzia strati superficiali, la luce verde ha penetrazione intermedia, e la luce rossa penetra più in profondità evidenziando strati profondi e coroide.
Canale Blu (B) – Luce a 488 nm:
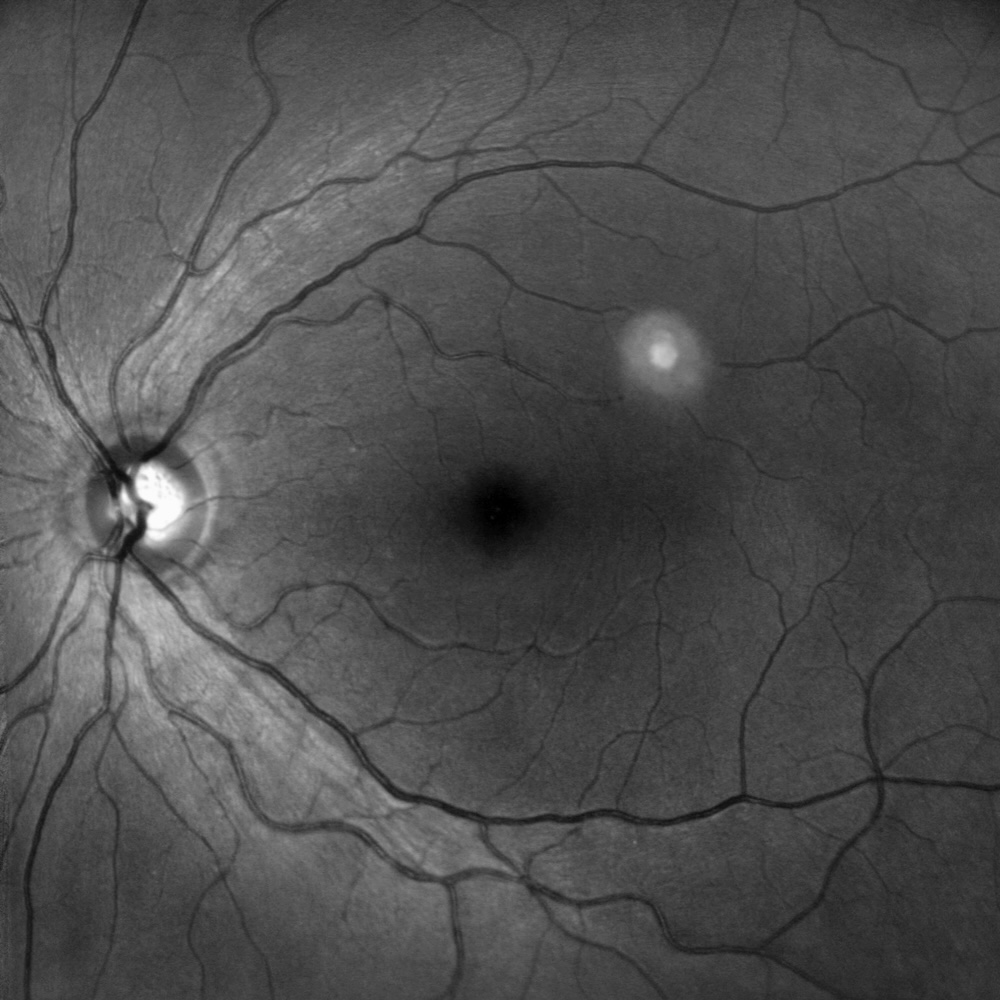
La lesione appare molto iperintensa (bianca brillante) nel canale blu, con contrasto molto elevato rispetto alla retina circostante. Questo indica che la lesione è localizzata negli strati superficiali della retina, ha una composizione che riflette fortemente le lunghezze d’onda corte, ed è opaca impedendo la penetrazione della luce blu. L’iperintensità marcata nel canale blu è altamente suggestiva di una lesione degli strati interni retinici (strato delle fibre nervose retiniche, strato delle cellule ganglionari), compatibile con l’origine gliale/astrocitaria.
Canale Verde (G) – Luce a 515 nm:
La lesione rimane ben visibile ma con intensità leggermente ridotta rispetto al canale blu. Il contrasto con la retina circostante è ancora elevato, ma meno marcato. Questo pattern conferma che la lesione è superficiale ma permette una certa penetrazione della luce verde. Il “green shift” (spostamento verso il verde) è un segno di elevazione della lesione rispetto al piano retinico circostante, descritto in letteratura come caratteristico degli amartomi astrocitari rilevati.
Canale Rosso (R) – Luce a 660 nm:
Nel canale rosso, la lesione appare significativamente meno evidente rispetto ai canali blu e verde. Il contrasto con la retina circostante è ridotto, e la lesione può essere appena distinguibile o quasi isocromatica con il fondo. La ridotta visibilità nel canale rosso conferma che la lesione è superficiale (strati interni della retina) piuttosto che profonda (strati esterni della retina, EPR, o coroide). La luce rossa penetra più in profondità e “attraversa” parzialmente la lesione superficiale, riducendo il contrasto.
Pattern Multicolore Caratteristico:
Il pattern osservato nel caso clinico è Blu >>> Verde >> Rosso. Questo gradiente di intensità (molto evidente in blu, progressivamente meno evidente verso il rosso) è altamente specifico per lesioni degli strati interni retinici, in particolare amartomi astrocitari retinici, gliosi retinica superficiale e membrane epiretiniche dense.
Valore Diagnostico:
L’imaging multicolore conferma l’origine gliale della lesione (localizzazione negli strati superficiali compatibile con cellule gliali che normalmente risiedono negli strati interni della retina), esclude lesioni profonde (il pattern esclude lesioni dell’EPR, della coroide o degli strati esterni della retina che sarebbero più evidenti nel canale rosso) e suggerisce elevazione (il “green shift” indica che la lesione è rilevata sul piano retinico, non piatta).
3. AUTOFLUORESCENZA DEL FONDO (FAF)
L’autofluorescenza del fondo è una tecnica di imaging non invasiva che sfrutta le proprietà fluorescenti naturali di molecole presenti nella retina, in particolare la lipofuscina nell’epitelio pigmentato retinico (EPR). Quando eccitata da luce blu (488 nm), la lipofuscina emette fluorescenza verde-gialla che può essere catturata da una camera speciale.
Aspetto della Lesione:
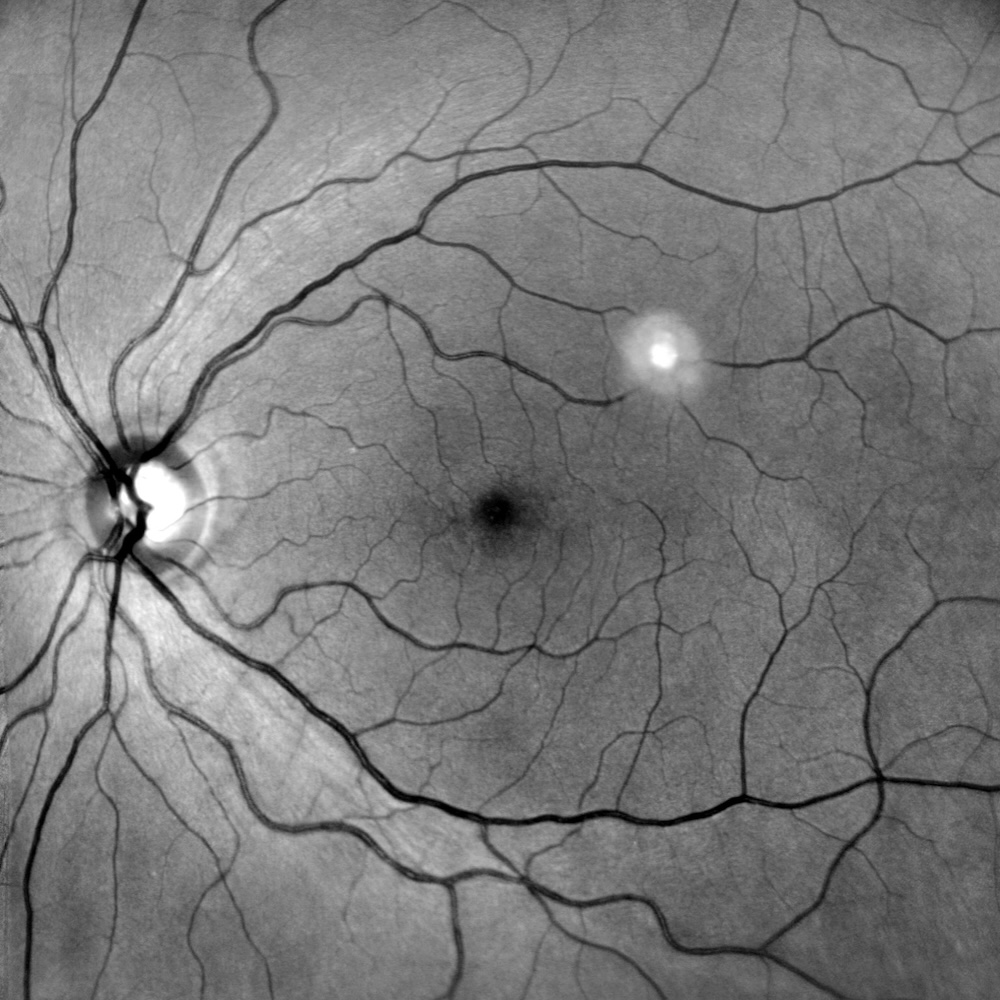
La lesione è intensamente autofluorescente, cioè emette spontaneamente autofluorescenza propria, apparendo come un punto bianco brillante (iperafluorescente) che contrasta nettamente con l’autofluorescenza fisiologica di fondo della retina circostante. L’intensità dell’autofluorescenza è elevata e uniforme all’interno della lesione, senza aree di ipoautofluorescenza centrale. I margini della lesione sono ben definiti all’autofluorescenza, con una transizione netta tra l’area autofluorescente e la retina circostante normale.
Significato Diagnostico Fondamentale:
La presenza di autofluorescenza intrinseca della lesione è un reperto altamente specifico e diagnostico per la presenza di calcificazione all’interno dell’amartoma astrocitario. Questo è stato ampiamente documentato in letteratura, in particolare nello studio di Shields et al.
(2005) sugli amartomi astrocitari retinici nella sclerosi tuberosa. La calcificazione all’interno degli amartomi astrocitari ha proprietà autofluorescenti intrinseche. Il calcio depositato nel tessuto gliale forma cristalli che, quando eccitati dalla luce blu (488 nm), emettono spontaneamente fluorescenza. Questo fenomeno è indipendente dalla lipofuscina dell’EPR e rappresenta una caratteristica propria del tessuto calcificato.
Correlazione con la Classificazione Morfologica:
Secondo la letteratura scientifica:
• Amartomi di Tipo 1 (Non Calcificati): Mostrano tipicamente ipoautofluorescenza (appaiono scuri) perché la lesione opaca blocca l’autofluorescenza fisiologica dell’EPR sottostante. NON sono autofluorescenti (non emettono autofluorescenza propria).
• Amartomi di Tipo 2 (Calcificati): Sono intensamente autofluorescenti (emettono autofluorescenza propria) e appaiono iperafluorescenti (brillanti) all’esame. Il meccanismo è la calcificazione con proprietà autofluorescenti intrinseche. Il pattern è di autofluorescenza intensa e uniforme o nodulare.
• Amartomi di Tipo 3 (Transizionali): Mostrano autofluorescenza variabile con pattern “misto” o “a mosaico” che mostra aree autofluorescenti (calcificate) e aree ipoautofluorescenti (non calcificate).
Interpretazione per il Caso Clinico:
Nel caso in esame, la presenza di intensa autofluorescenza intrinseca della lesione (la lesione emette autofluorescenza propria) indica definitivamente la presenza di calcificazione, anche se questa non è visibile clinicamente alla retinografia a colori come noduli gialli lucenti tipici del Tipo 2 classico.
Questa apparente discrepanza (aspetto liscio alla retinografia autofluorescenza) indica che si tratta di:
Amartoma Astrocitario di Tipo 2 (calcificato) o Tipo 3 (transizionale):
La lesione presenta morfologia esterna liscia (non ancora multinodulare “a mora”), calcificazione interna documentata dall’autofluorescenza intrinseca, e rappresenta una fase evolutiva in cui la calcificazione è presente e diffusa nel tessuto gliale, ma non ha ancora formato i noduli macroscopici superficiali visibili clinicamente.
Questa rappresenta una fase precoce o intermedia di calcificazione, ben documentata in letteratura, in cui la calcificazione è già presente a livello tissutale (rilevata dall’autofluorescenza), la superficie rimane ancora relativamente liscia, e i noduli calcifici “a mora” tipici del Tipo 2 avanzato non sono ancora formati.
Conclusione Diagnostica dall’Autofluorescenza:
La lesione va quindi classificata come Tipo 2 con calcificazione non ancora nodulare o Tipo 3 transizionale, NON come Tipo 1 (che sarebbe ipoautofluorescente, non autofluorescente). Questo reperto è il più importante per la classificazione corretta della lesione.
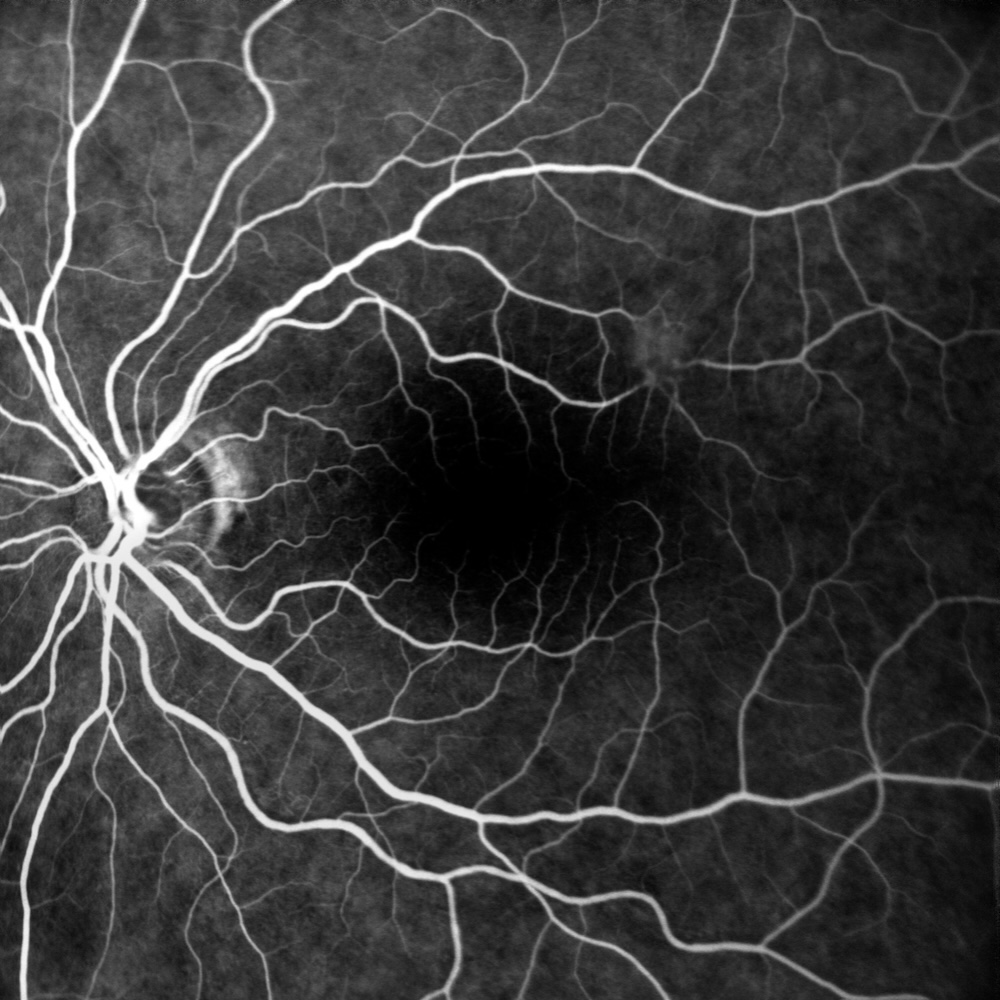
4. FLUORANGIOGRAFIA (FAG)
La fluorangiografia con fluoresceina è una tecnica di imaging dinamico che permette di studiare la vascolarizzazione retinica e coroideale in tempo reale. Il colorante fluoresceina sodica viene iniettato per via endovenosa e fotografato mentre circola attraverso i vasi retinici e coroideali.
FASE PRECOCE (Arterio-Venosa) – 10-30 secondi dall’iniezione:
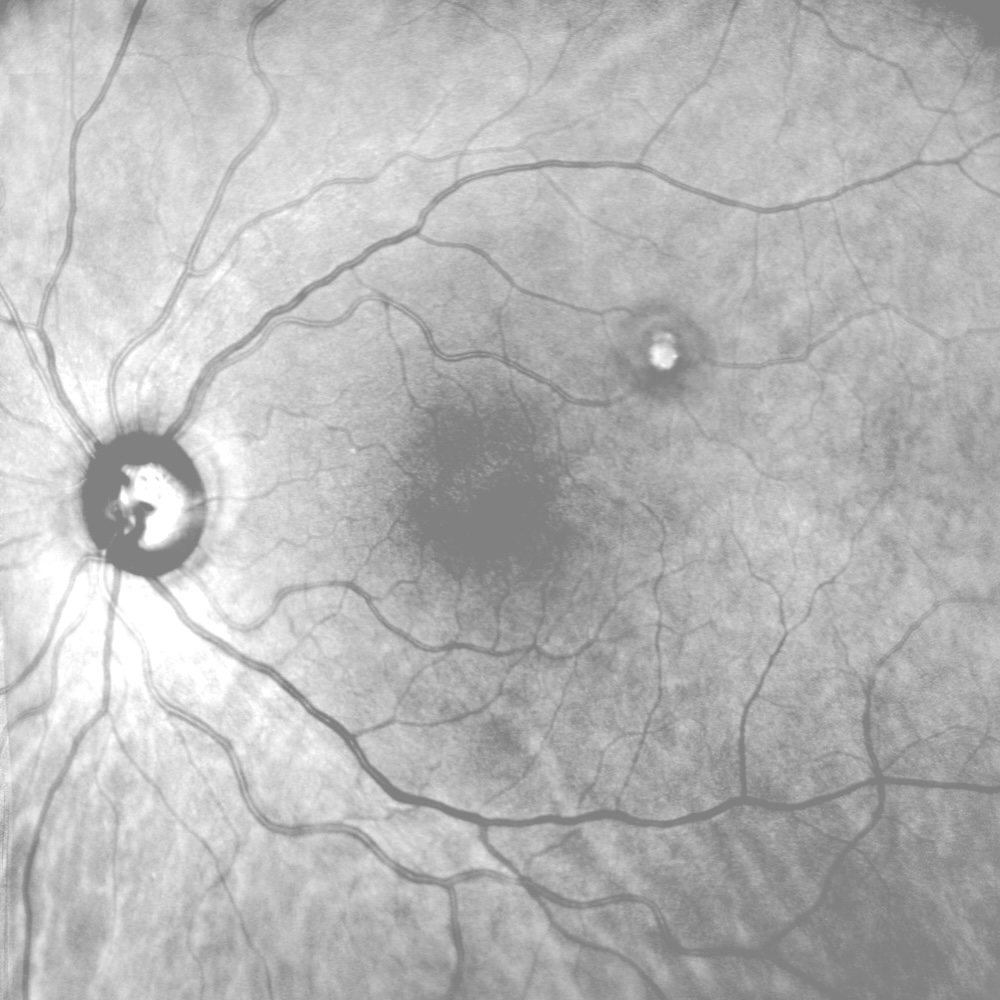
Nella fase precoce della fluorangiografia, la lesione appare come un’area ipofluorescente/scura che contrasta nettamente con la fluorescenza della retina e della coroide circostanti. L’ipofluorescenza precoce è dovuta a un effetto di mascheramento fisico (blocking effect). La lesione, essendo opaca (composta da tessuto gliale denso), localizzata negli strati superficiali della retina (davanti alla coroide) e rilevata sul piano retinico, blocca fisicamente la fluorescenza proveniente dalla coroide sottostante, impedendone la visualizzazione attraverso la retina.
Un’osservazione cruciale nella fase precoce è che non si osserva un plesso capillare intralesionale evidente. Mentre la letteratura descrive spesso la presenza di capillari sulla superficie o all’interno degli amartomi astrocitari, questo reperto non è costante e dipende dalle dimensioni della lesione, dal tipo morfologico e dal grado di calcificazione. Nel caso in esame, l’assenza di vascolarizzazione intralesionale evidente è compatibile con una lesione di piccole dimensioni (0.5 DD), tipo morfologico 2 o 3 (non multinodulare avanzato) e natura relativamente avascolare della lesione.
I vasi retinici (arterie e vene) che circondano la lesione appaiono normali alla fluorangiografia precoce, con riempimento arterioso normale (non ritardato), calibro vascolare normale (non dilatato o ristretto), assenza di tortuosità patologica, assenza di microaneurismi o telangiectasie perilesionali, e soprattutto assenza di vasi di alimentazione o drenaggio prominenti. Quest’ultimo punto è fondamentale per la diagnosi differenziale, poiché esclude lesioni vascolari come emangiomi capillari retinici.
FASE TARDIVA (Venosa Tardiva/Recircolazione) – 5-10 minuti dall’iniezione:
Nella fase tardiva, la lesione mostra un marcato incremento della fluorescenza, diventando iperfluorescente rispetto alla retina circostante. L’intensità della fluorescenza continua ad aumentare progressivamente nel tempo. La fluorescenza appare diffusa e omogenea all’interno della lesione, uniforme senza aree focali di iperfluorescenza intensa, ben circoscritta con margini netti che corrispondono ai margini della lesione, e stabile senza espansione oltre i margini originali.
L’iperfluorescenza tardiva negli amartomi astrocitari è attribuita a un fenomeno di staining (impregnazione tissutale) piuttosto che a un leak (fuoriuscita) attivo. La differenza è fondamentale:
• Staining: Il colorante diffonde lentamente nel tessuto della lesione, viene trattenuto nel tessuto gliale denso, l’intensità di fluorescenza aumenta gradualmente nel tempo, i margini rimangono netti e stabili, e non c’è diffusione del colorante oltre i margini della lesione.
• Leak (Fuoriuscita Attiva): Il colorante fuoriesce rapidamente da vasi anomali o danneggiati, si diffonde nello spazio extravascolare circostante, i margini diventano sfumati e irregolari, l’area di fluorescenza si espande oltre i margini originali della lesione, ed è tipico di neovascolarizzazione, infiammazione o rottura della barriera emato-retinica.
Nel caso in esame, il pattern è chiaramente di staining, non di leak attivo. Non si osservano segni di leak vascolare attivo: nessuna diffusione del colorante nello spazio sottoretinico, nessuna espansione dell’area di iperfluorescenza oltre i margini della lesione, nessuna iperfluorescenza nella retina perilesionale, e nessun accumulo di colorante in spazi cistici o pseudocistici.
Pattern Fluorangiografico Caratteristico:
Il pattern fluorangiografico osservato nel caso clinico (blocco precoce + staining tardivo senza leak attivo) è altamente caratteristico e patognomonico degli amartomi astrocitari retinici. Questo pattern rappresenta uno dei criteri diagnostici più affidabili perché riflette la natura opaca e gliale della lesione (blocco precoce), dimostra la capacità del tessuto gliale di trattenere il colorante (staining tardivo), esclude lesioni vascolari attive (assenza di leak) ed esclude lesioni infiammatorie (assenza di diffusione perilesionale).
5. TOMOGRAFIA A COERENZA OTTICA (OCT)
Sebbene nel materiale fornito non siano presenti immagini OCT specifiche del caso clinico, sulla base della descrizione clinica (“lesione rilevata sul piano retinico che coinvolge gli strati superficiali”) e delle caratteristiche di imaging multimodale osservate, possiamo descrivere le caratteristiche OCT attese.
Caratteristiche OCT Attese:
Sulla base della classificazione come Tipo 2 o 3 con calcificazione documentata dall’autofluorescenza, l’OCT dovrebbe mostrare:
1. Lesione iperriflettiva elevata negli strati interni della retina (RNFL, GCL, IPL)
2. Spazi otticamente vuoti “tarlati” (moth-eaten) dovuti alla calcificazione che crea zone di ombreggiamento acustico
3. Punti iperriflettenti sparsi che corrispondono a foci di calcificazione
4. Disorganizzazione degli strati retinici interni
5. Ombreggiamento degli strati sottostanti (EPR e coroide) dovuto alla natura opaca della lesione
6. Possibile lieve trazione vitreale sulla superficie della lesione
Secondo la classificazione OCT di Shields et al., il caso dovrebbe corrispondere a un Tipo 3 OCT (spazi “tarlati” tipici causati da calcificazione) o Tipo 2 OCT (elevazione con trazione retinica).
Sintesi Diagnostica del Caso
Correlazione tra le Modalità di Imaging
La diagnosi di Amartoma Astrocitario Retinico di Tipo 2 (calcificato) o Tipo 3 (transizionale) è supportata dalla convergenza di tutti i reperti di imaging
multimodale:
| Modalità | Reperto Chiave | Significato Diagnostico |
|---|---|---|
| Retinografia | Lesione bianco-giallastra, liscia, tondeggiante | Morfologia esterna ancora liscia (calcificazione non nodulare) |
| Imaging Multicolore | Blu >>> Verde >> Rosso | Localizzazione strati superficiali (origine gliale) |
| Autofluorescenza | Intensa autofluorescenza intrinseca | Presenza definitiva di calcificazione (Tipo 2 o 3) |
| FAG Precoce | Ipofluorescenza (blocco) | Lesione opaca superficiale |
| FAG Tardiva | Iperfluorescenza (staining) | Impregnazione tissutale gliale caratteristica |
| OCT (atteso) | Lesione iperriflettiva + spazi vuoti | Origine gliale + calcificazione |
Risoluzione della Discrepanza Apparente
La discrepanza osservata tra l’aspetto morfologico liscio alla retinografia (tipico di Tipo 1) e l’intensa autofluorescenza (tipica di Tipo 2 o 3 calcificato) è in realtà ben documentata in letteratura e rappresenta una fase evolutiva intermedia dell’amartoma astrocitario. La lesione presenta calcificazione microscopica diffusa nel tessuto (rilevata dall’autofluorescenza) ma non ha ancora formato i noduli macroscopici superficiali visibili clinicamente come “sferule gialle lucenti” tipiche del Tipo 2 avanzato.
Diagnosi Finale
Amartoma Astrocitario Retinico Sporadico Tipo Morfologico: Tipo 2 (calcificato) con calcificazione non ancora nodulare, o Tipo 3 (transizionale) Localizzazione: Maculare supero-temporale, occhio sinistro Dimensioni: 0.5 diametri papillari Forma: Sporadica (non associata a sclerosi tuberosa – lesione monolaterale, solitaria, età adulta) Complicanze: Assenti – Sintomi: Asintomatica (localizzazione extrafoveale) – Prognosi: Eccellente (lesione stabile, benigna, asintomatica)
Gestione del Caso
Conferma Diagnostica
Sono raccomandati i seguenti esami aggiuntivi:
1. OCT ad Alta Risoluzione: Per confermare la localizzazione negli strati superficiali, identificare spazi otticamente vuoti (calcificazione) e misurare precisamente lo spessore della lesione.
2. OCT-Angiografia: Per valutare la vascolarizzazione intralesionale e confermare l’assenza di flusso vascolare anomalo.
3. Ecografia Oculare B-scan: Se disponibile, per valutare l’ecogenicità della lesione e confermare la diagnosi.
Screening Sistemico per Sclerosi Tuberosa
Anche se la forma sporadica è più probabile (lesione monolaterale, solitaria, età adulta, assenza di storia familiare), è mandatorio escludere la sclerosi tuberosa attraverso:
1. Anamnesi familiare dettagliata (storia di TSC, epilessia, ritardo mentale, lesioni
cutanee)
2. Esame dermatologico completo (ricerca di macule ipomelanotiche, angiofibromi
facciali, placche fibrose, fibromi ungueali)
3. Esame neurologico (valutazione per epilessia, ritardo dello sviluppo)
4. RM cerebrale (ricerca di tuberi corticali, noduli subependimali, astrocitomi
subependimali a cellule giganti)
5. Ecografia o TC addominale (ricerca di angiomiolipomi renali, cisti renali)
6. Ecocardiografia (ricerca di rabdomiomi cardiaci)
7. Test genetico per mutazioni nei geni TSC1 o TSC2 (se indicato)
Protocollo di Follow-up
Primo Anno: – Controllo oftalmologico ogni 6 mesi – Esami: Acuità visiva, esame del fondo oculare con fotografia, OCT maculare, autofluorescenza
Successivamente (se stabile): – Controllo oftalmologico annuale Stessi esami del primo anno
Educazione della Paziente: Spiegare la natura benigna della lesione Istruire sui sintomi di allarme (riduzione visiva improvvisa, miodesopsie, metamorfopsie, fotopsie) Rassicurare sulla prognosi eccellente Spiegare l’importanza dello screening per TSC
Prognosi
Prognosi Visiva: Eccellente – Lesione stabile e benigna – Localizzazione extrafoveale (non coinvolge direttamente il centro della visione) – Assenza di complicanze – Rischio di progressione inferiore al 5% Probabilità di mantenere acuità visiva normale superiore al 95%
Prognosi Generale: Eccellente – Natura benigna (non maligna) – Nessun potenziale di
trasformazione maligna – Forma sporadica (basso rischio di TSC se screening negativo)
– Necessità di trattamento attivo estremamente improbabile
Conclusioni
Questo caso clinico rappresenta un esempio paradigmatico di amartoma astrocitario retinico sporadico in fase intermedia di calcificazione. La combinazione di imaging multimodale (retinografia, imaging multicolore, autofluorescenza e fluorangiografia) ha permesso una diagnosi definitiva e accurata, evidenziando l’importanza dell’autofluorescenza come strumento diagnostico fondamentale per identificare la presenza di calcificazione anche quando questa non è clinicamente evidente.
L’aspetto più interessante e didatticamente rilevante del caso è la discrepanza apparente tra l’aspetto morfologico liscio alla retinografia (che potrebbe far pensare a un Tipo 1 non calcificato) e la presenza di intensa autofluorescenza intrinseca (che dimostra definitivamente la presenza di calcificazione, indicando un Tipo 2 o 3). Questa discrepanza rappresenta una fase evolutiva intermedia ben documentata in letteratura, in cui la calcificazione è presente e diffusa nel tessuto gliale ma non ha ancora formato i noduli macroscopici superficiali visibili clinicamente.
Il caso sottolinea l’importanza di: 1. Utilizzare imaging multimodale per la diagnosi completa 2. Non basarsi solo sull’aspetto morfologico clinico per la classificazione 3. Considerare l’autofluorescenza come gold standard per identificare la calcificazione 4. Riconoscere le fasi evolutive intermedie degli amartomi astrocitari 5. Eseguire sempre lo screening per sclerosi tuberosa anche nelle forme apparentemente sporadiche
La prognosi per questa paziente è eccellente, con necessità di solo follow-up periodico e nessuna indicazione al trattamento attivo. La lesione è stabile, benigna e asintomatica, con probabilità estremamente bassa di sviluppare complicanze.
Bibliografia
- Shields CL, Shields JA, Eagle RC Jr, et al. Ocular manifestations and treatment of
tuberous sclerosis.
Trans Am Ophthalmol Soc. 1997;95:477-502. - Shields CL, Materin MA, Shields JA. Autofluorescence and angiographic findings
of retinal astrocytic hamartomas in tuberous sclerosis. Ophthalmologica.
2005;219(6):350-354. - Goel S, Das D, Saurabh K, Roy R. Multimodal imaging in a case of bilateral
astrocytic hamartoma with retinitis pigmentosa.
GMS Ophthalmol Cases.
2023;13:Doc01. - McLean K, Gottlieb C, Reck S, et al. Diagnostic imaging of retinal astrocytomas: A
case-series. Eye (Lond). 2023;37(6):1170-1176. - Northrup H, Krueger DA; International Tuberous Sclerosis Complex Consensus
Group.
Tuberous sclerosis complex diagnostic criteria update: recommendations
of the 2012 International Tuberous Sclerosis Complex Consensus Conference.
Pediatr Neurol. 2013;49(4):243-254. - Rowley SA, O’Callaghan FJ, Osborne JP. Ophthalmic manifestations of tuberous
sclerosis: a population based study. Br J Ophthalmol. 2001;85(4):420-423. - Nyboer JH, Robertson DM, Gomez MR. Retinal lesions in tuberous sclerosis. Arch
Ophthalmol. 1976;94(8):1277-1280. - Zimmer-Galler IE, Robertson DM. Long-term observation of retinal lesions in
tuberous sclerosis. Am J Ophthalmol. 1995;119(3):318-324.
Documento informativo a scopo educativo e clinico. Per diagnosi e trattamento
consultare sempre uno specialista oftalmologo.

